La tuberculosis (TB) en el área sanitaria hospital universitario Virgen del Rocío, incluido en el Distrito sanitario Sevilla, España, supera la tasa de 17 casos/100.000 habitantes. Dentro del complejo Mycobacterium tuberculosis (MTBC), M.tuberculosis sensu stricto comprende siete linajes filogenéticos (L1-L4 y L7-L9). El objetivo de este trabajo es conocer los linajes circulantes del área.
Métodos Se realizó tipificación molecular y secuenciación para identificar los linajes circulantes de 2015 a 2022.
ResultadosDe 2015 a 2019 se identificaron: L4 (95,95%, n=355), L2 (1,62%, n=6) y L6 (1,08%, n=4). De 2020-2022: L4 94,62% (n=123); L1 1,5% (n=2); L3 1,5% (n=2) y L2 0,76% (n=1).
ConclusionesLa aparición de linajes diferentes en nuestra área y reconocerlos es clave para contribuir al control de la enfermedad. Estos hallazgos evidencian la necesidad de continuar con la vigilancia y aplicar la secuenciación para controlar la dinámica de la transmisión de TB.
Tuberculosis (TB) in the Virgen del Rocío university hospital health area, included in the Seville Health District, Spain, exceeds the rate of 17 cases/100,000 inhabitants. Within the Mycobacterium tuberculosis complex (MTBC), M.tuberculosis sensu stricto comprises seven phylogenetic lineages (L1-L4 and L7-L9). The objective of this work is to know the circulating lineages in the area.
MethodsMolecular typing and sequencing were performed to identify circulating lineages from 2015 to 2022.
ResultsFrom 2015 to 2019, the following were identified: L4 (95.95%, n=355), L2 (1.62%, n=6), and L6 (1.08%, n=4). From 2020-2022: L4 94.62% (n=123); L1 1.5% (n=2); L3 1.5% (n=2) and L2 0.76% (n=1).
ConclusionsThe emergence of different lineages in our area and their recognition are key to contributing to disease control. These findings demonstrate the need to continue surveillance and apply sequencing to understand and control the dynamics of TB transmission.
La tuberculosis (TB) continúa siendo la enfermedad infecciosa humana que ocasiona mayor número de muertes cada año en el mundo. El último informe de la OMS1 recoge que se produjeron 10,8 millones de casos nuevos estimados en 2023, y fallecieron 1,25 millones de personas de TB. En nuestra área sanitaria Hospital Universitario Virgen del Rocío, incluido en el Distrito sanitario Sevilla, esta enfermedad supera la tasa de 17 casos/100.000 habitantes2.
El genotipo de las cepas del complejo Mycobacterium tuberculosis (MTBC) desempeña un papel cada vez más importante para comprender la epidemiología de la tuberculosis.
El espoligotipado es una técnica clásica que analiza la presencia o ausencia de 43 secuencias DR, lo cual ofrece una resolución baja, útil únicamente para clasificar cepas en linajes principales. Sin embargo, su capacidad discriminativa es limitada y puede dar lugar a errores, especialmente en forma de homoplasias o convergencia evolutiva, es decir, cepas de distintos linajes que presentan patrones similares. Por esta razón, aunque es accesible y económica, su fiabilidad para estudios de transmisión o subtipado más detallado es escasa. En cambio, la WGS proporciona una resolución genómica mucho mayor, permitiendo identificar con precisión no solo el linaje al que pertenece una cepa, sino también sus sublinajes y variantes geográficas.
Algunos linajes presentan una distribución geográfica amplia, como el linaje 4 (L4), que es el más predominante globalmente, mientras que otros linajes están restringidos a ciertas áreas geográficas específicas, como es el caso de L1 y L3, en regiones alrededor del océano Índico, y L5 y L6, en el oeste de África (https://www.nature.com/articles/s41579-025-01159-w).
El objetivo de este trabajo es dilucidar la estructura poblacional de las cepas de MTBC circulantes en el área sanitaria de nuestro centro mediante métodos de genotipado complementarios y secuenciación masiva.
Material y métodosSe trata de un estudio observacional prospectivo realizado en Sevilla (España) durante 7años. Inicialmente, la tipificación molecular se realizó aplicando el spoligotyping de 43 espaciadores siguiendo el protocolo estándar; la detección de SNP se realizó mediante una PCR en tiempo real Taqman de acuerdo con los protocolos de Stucki et al. (2012). Entre 2015 y 2019 se tiparon 462 cepas de MTBC provenientes de muestras clínicas de un estudio de epidemiología molecular sobre tuberculosis en el hospital Universitario Virgen del Rocío, Sevilla, España. A partir de 2020, se utilizó la secuenciación masiva para analizar 130 cepas provenientes de muestras clínicas mediante la tecnología Illumina. Las lecturas fueron analizadas con el pipeline desarrollado en la Unidad de Genómica de la Tuberculosis (https://gitlab.com/tbgenomicsunit/ThePipeline). Brevemente, las lecturas se limpian y recortan por calidad (fastp), se filtran taxonómicamente para eliminar contaminaciones (kraken); se mapean (bwa) utilizando como referencia el genoma del ancestro de MTBC (http://tgu.ibv.csic.es/?page_id=1794) y se realiza el llamado de polimorfismos (Varscan y GATK), tanto de nucleótido único (SNPs) como inserciones/deleciones (InDels). Los linajes se asignan utilizando los SNPs marcadores (https://pubmed.ncbi.nlm.nih.gov/25176035/), los cuales permiten, a su vez, identificar infecciones mixtas.
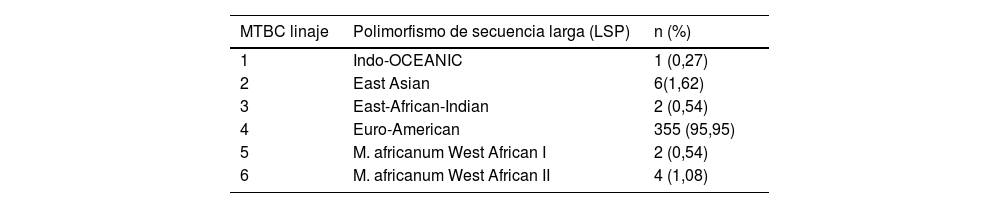
ResultadosSe tiparon 500 (84,46%) de las 592 cepas disponibles. La calidad del ADN obtenido en el primer periodo no permitió obtener resultados empleando la técnica de spoligotipado en 92 cepas. No hay ninguna cepa realizada por ambas técnicas. En la tabla 1 se muestran los resultados de tipificación molecular del primer periodo de estudio donde se identificaron seis linajes de los descritos en la literatura, siendo el L4 el más frecuente (95,95%, n=355), seguido de L2 (1,62%, n=6) y L6 (1,08%, n=4.
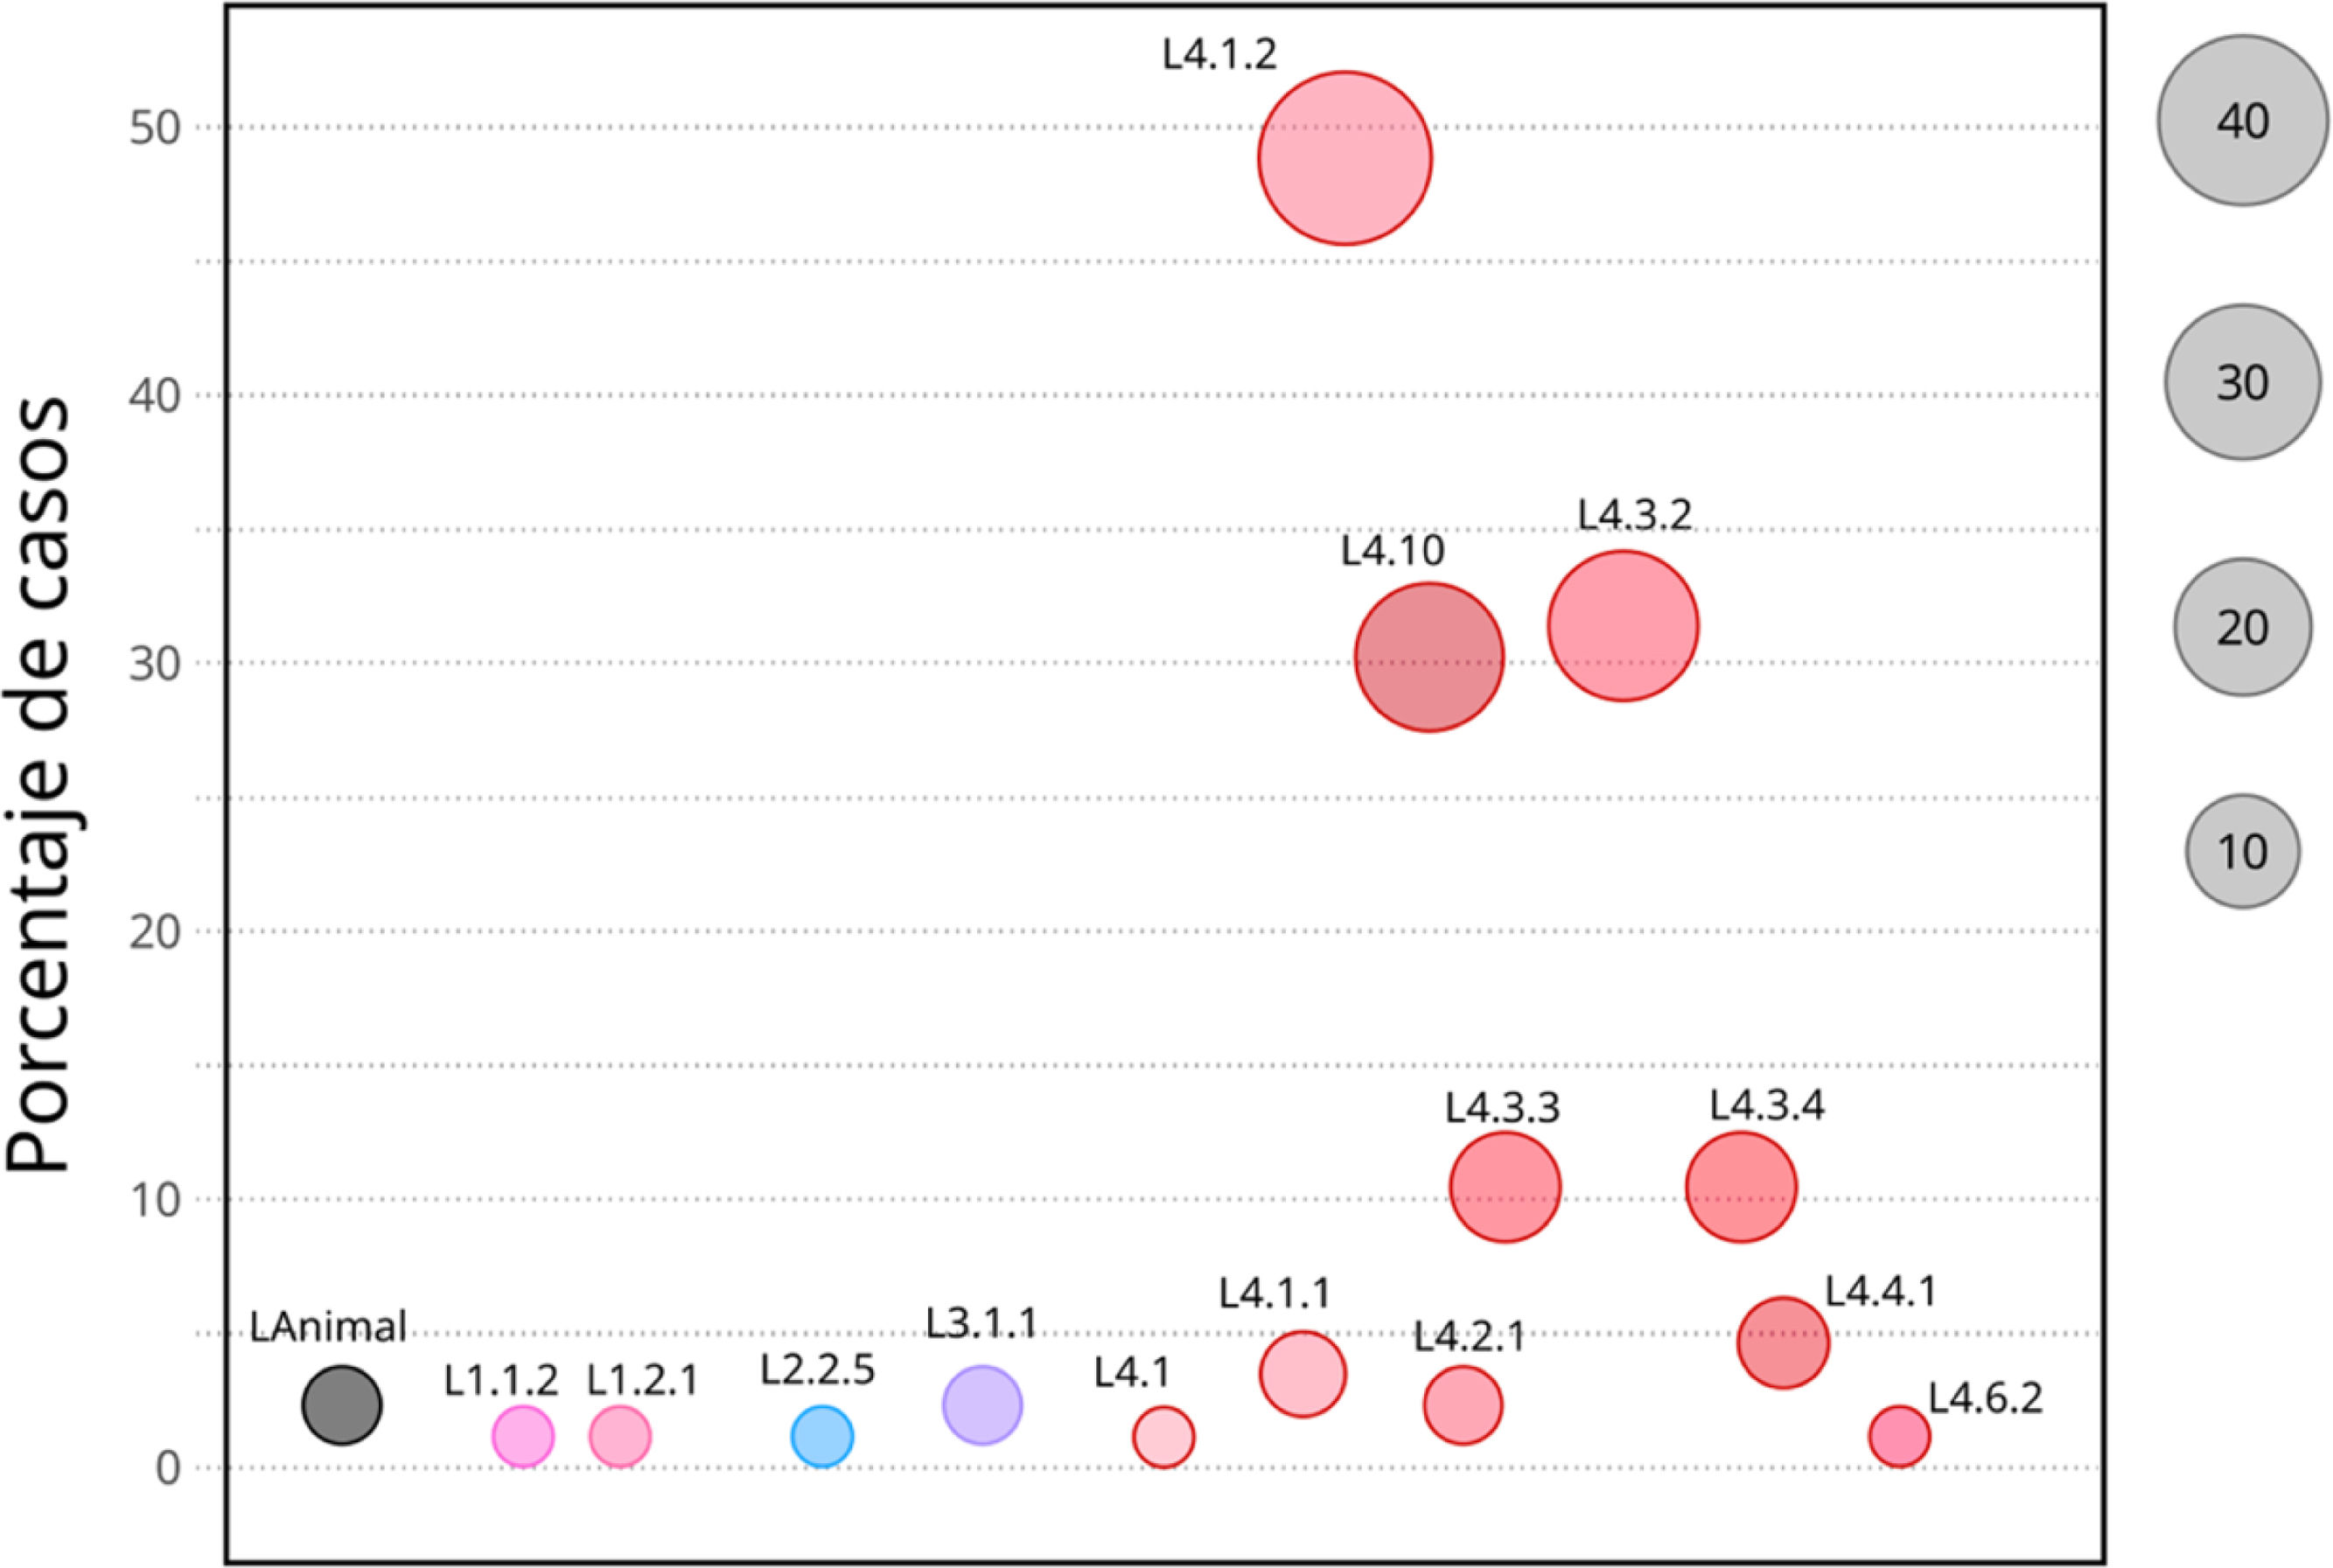
Los resultados del segundo periodo empleando la secuenciación masiva fueron: L4 94,62% (n=123); L1 1,5% (n=2); L3 1,5% (n=2) y L2 0,76% (n=1). Además, se identificaron dos muestras (1,5%) con cepas de linaje animal, 1Mycobacterium bovis y 1Mycobacterium caprae. El linaje L1 y M.caprae aparecen en 2020, el linaje L3 en 2021, y M.bovis, en 2022.
Los resultados de los sublinajes se muestran en la figura 1, siendo los más frecuentes L4.1.2 (31,82%, n=42), L4.3.2 (21,21%, n=28) y L4.10 (19,70%, n=26). Los sublinajes fueron obtenidos para las 130 cepas secuenciadas mediante tecnología Illumina. No se identificaron infecciones mixtas.
Discusión
Durante casi 30 años, las herramientas de genotipificación molecular se han utilizado para caracterizar las cepas a través de la presencia/ausencia de secuencias espaciadoras-spoligotyping. La secuenciación del genoma completo de las cepas de M.tuberculosis ha supuesto un gran avance tanto para el diagnóstico de resistencias como para la identificación de linaje y sublinajes; asimismo, permite cuantificar el agrupamiento, mediante distancia genética entre cepas, como medida para estimar la transmisión. La secuenciación masiva, además de presentar un mayor poder de discriminación, nos ofrece y nos permite acceder a toda la información genómica con una sola determinación, pudiendo conseguir de manera simultánea toda la información. En resumen, mientras que el spoligotipado puede ser útil como aproximación inicial o en contextos con recursos limitados, la secuenciación completa del genoma se ha consolidado como la herramienta de referencia en epidemiología molecular, gracias a su alta resolución, fiabilidad y valor informativo. Aunque más costosa y técnicamente exigente, la WGS ofrece una visión mucho más completa para el control y la vigilancia de la tuberculosis. Aparte de la información filogenética, la WGS permite también detectar mutaciones asociadas a resistencia antimicrobiana y analizar la evolución genómica de las cepas. Este análisis está realizado y es objeto de otra publicación en fase de redacción en este momento. Debido a la naturaleza de las mutaciones encontradas el equipo investigador ha estimado oportuno que estos hallazgos sean incluidos en un artículo que está en preparación.
A lo largo del periodo estudiado, en nuestra área, el linaje más frecuente es el L4, también conocido como Euroamericano, independientemente de la técnica utilizada (95,95% en el primer periodo del estudio y 94,7% en el segundo). Esto coincide con los datos publicados por otros autores, siendo el linaje más prevalente y extendido en Europa, América y África3.
Otros linajes estaban descritos como restringidos a ciertas áreas geográficas específicas del continente asiático y africano. Según Benjamin N. Koleske et al., estos patrones están cambiando, y estos linajes se están también expandiendo a otras zonas del mundo4. En el primer periodo detectamos 4 (1,08%) cepas del linaje L6, 2 (0,54%) del L5, 355 (95,95%) del L4, 2 (0,54%) del L3, 6 (1,62%) del L2 y 1 (0,27%) del L1 (tabla 1). Sin embargo, en el segundo periodo no hemos encontrado cepas de los linajes L6 y L5, se mantienen cifras similares de L3 y L1 y ha disminuido el L2. Esto puede ser debido al menor número de cepas estudiadas (130 cepas) junto a un periodo de tiempo menor (2020-2022), o debido a que esas cepas de los linajes L6 y L2 fuesen parte de brotes intrafamiliares, aunque no disponemos de esa información. En el segundo periodo, con las técnicas de secuenciación se siguen detectando cepas del linaje 1, 2 y 3 con frecuencias similares (fig. 1), poniendo de manifiesto la robustez de las técnicas empleadas, siendo ambas válidas y fiables. En cualquier caso, la vigilancia de estos linajes es especialmente importante, ya que algunos de ellos están asociados con una mayor virulencia por su gran capacidad de adquisición de resistencias, como es el linaje2 Beijing4.
Además, los linajes modernos se dividen en sublinajes que también se correlacionan con la distribución geográfica humana. De acuerdo con la clasificación sugerida por Stucki et al., podemos hablar de sublinajes generalistas y especialistas5. Los sublinajes especialistas están geográficamente restringidos, mientras que los sublinajes generalistas están geográficamente extendidos. En nuestro estudio, los sublinajes más frecuentes fueron L4.1.2 (Harlem), L4.3.2 (LAM) y L4.10 (PGG3), clasificados como generalistas, que se corresponde con lo recogido en la literatura en cuanto a su distribución. El sublinaje L4.10 (uno de los más frecuentes dentro de nuestro estudio) podría estar asociado con una tasa de adquisición de mutaciones de resistencia más rápida en África Occidental6.
Los resultados obtenidos muestran la diversidad de MTBC que circula en Sevilla. A lo largo de los años de estudio hemos encontrado cepas que pertenecen a 6 linajes diferentes. El linaje4 es el más frecuente (hasta diciembre de 2022). Sin embargo, la presencia en nuestra área de los linajes específicos que se limitaban, en principio, a áreas geográficas como los continentes africano y asiático, pone de manifiesto que además de los patrones de la transmisión, la introducción de nuevas cepas contribuye a mantener la epidemia de tuberculosis en nuestra región, siendo un factor importante a vigilar.
La diversidad filogeográfica del MTBC se atribuye a factores ecológicos, eventos demográficos y epidémicos recientes. Los diferentes linajes del MTBC muestran variaciones en su capacidad de infectar, lo que podría indicar una adaptación a poblaciones humanas específicas. En India, los linajes Delhi y Beijing son los más predominantes, lo que señala al país como un foco endémico para estos linajes7. Las cepas del linaje Beijing han provocado brotes significativos de tuberculosis a nivel mundial, a veces con resistencia a múltiples medicamentos8. Además, se han identificado asociaciones específicas en distintas poblaciones. Por ejemplo, en Arabia Saudita se ha establecido una relación directa entre los linajes M.bovis y Delhi con la tuberculosis de los ganglios linfáticos y la tuberculosis gastrointestinal9. En Tanzania se ha demostrado que el linaje2 se asocia con el sexo femenino y los casos de retratamiento10. En Uruguay se ha observado un incremento notable del linaje Haarlem entre los pacientes de la unidad de cuidados intensivos (UCI) y en la incidencia de disfunciones hepáticas8. Esto evidencia que los linajes del MTBC influyen en los fenotipos de la enfermedad y en sus consecuencias epidemiológicas. En nuestra serie, L3 es un clúster en transmisión compuesto de 2cepas, y carecemos de información epidemiológica que los vincule más allá de la secuenciación, mientras que las cepas del linaje1 no están en transmisión. Sin embargo, cabe destacar que las cepas de M.bovis y M.caprae pertenecen a un clúster de transmisión de la comunidad autónoma de Andalucía referido en la publicación de Martínez-Lirola et al.11.
Hemos encontrado cepas que pertenecen a 6linajes diferentes, lo que pone de manifiesto que se están produciendo cambios en la estructura poblacional de la tuberculosis en nuestra área. Estos hallazgos evidencian la necesidad de continuar con la vigilancia y aplicar la epidemiologia molecular en nuestro medio para poder conocer y controlar la dinámica de la transmisión de la tuberculosis.
FinanciaciónBECA SEPAR Implementación de la secuenciación completa del genoma de M.tuberculosis para el abordaje multidisciplinar de la tuberculosis. Siendo investigadora principal Verónica González Galán y colaboradores: Juan Francisco Medina Gallardo, Carmen Calero Acuña, Diana Lucila Ramos Apolaya, Rafael Luque Márquez, Iñaki Comas Espadas, María José Torres Sánchez, Eduardo Briones de la Blanca. Grant reference number: SEPAR 943/2019.
Nueva Estrategia, Basada en PCRs Específicas Aplicadas al Complejo M.tuberculosis para la Vigilancia Activa de la Transmisión de Tuberculosis en la Población del Área del H.U. Virgen del Rocío de Sevilla PS-0116-2016, Consejería de Salud de la Junta de Andalucía.
Conflicto de interesesLos autores declaran no tener ningún conflicto de intereses.