
El síndrome de espasmos epilépticos infantiles (SEEI) es la encefalopatía epiléptica y del desarrollo más frecuente de la infancia. Su manejo difiere de otras epilepsias infantiles. El tratamiento oportuno es fundamental, ya que retrasos breves en su inicio se asocian con peores desenlaces en el neurodesarrollo. El objetivo terapéutico principal es la remisión electroclínica completa, con el cese de los espasmos y remisión electrográfica, evaluada típicamente el día 14 del tratamiento. La terapia hormonal con la hormona adrenocorticotrópica (ACTH) o prednisolona y la vigabatrina constituyen el estándar de atención, alcanzando la remisión en 60-70% de los pacientes, aunque 30-40% permanece farmacorresistente. En la esclerosis tuberosa, la vigabatrina es de primera línea, mientras que en otras etiologías suele preferirse la terapia hormonal inicialmente. Existen barreras de acceso relacionadas con la disponibilidad de neurólogos pediátricos, capacidad de EEG y obtención de fármacos. En casos refractarios, la cirugía puede proporcionar libertad de crisis a largo plazo en 70% de pacientes con lesiones operables, mientras que la callosotomía puede ser útil en algunos casos no lesionales. La dieta cetogénica representa otra alternativa, logrando remisión en una minoría, pero reduciendo con frecuencia la carga de espasmos. Persisten controversias sobre el uso de terapia combinada y sobre el momento óptimo de la derivación quirúrgica. La implementación de vías estandarizadas y un acceso equitativo son esenciales para mejorar los resultados. A pesar de los avances, muchos pacientes continúan farmacorresistentes, lo que resalta la necesidad urgente de innovaciones que amplíen las opciones terapéuticas seguras y efectivas para el SEEI.
Infantile epileptic spasms syndrome (IESS) is the most common developmental and epileptic encephalopathy of infancy. Its management differs substantially from other infantile epilepsies. Timely treatment is critical, as even short delays in initiating therapy are associated with poorer developmental outcomes. The primary therapeutic goal is complete electroclinical remission, defined as cessation of with electrographic remission, typically assessed around day 14 of treatment. Hormonal therapy with ACTH or high-dose prednisolone and vigabatrin remain the standard of care, achieving remission in 60-70% of patients, although 30-40% remain refractory. In tuberous sclerosis complex, vigabatrin is first-line, while in other etiologies hormonal therapy is often preferred initially, with vigabatrin as second-line. Barriers to care include variable access to pediatric neurologists, EEG capacity, and medication availability. In refractory cases, epilepsy surgery can provide long-term seizure freedom in a substantial proportion of patients with operable lesions, while callosotomy may be beneficial in select nonlesional cases. The ketogenic diet is another option, producing remission in a minority but frequently reducing spasm burden. Ongoing controversies include whether to use hormonal and vigabatrin therapy in combination versus sequentially, and the optimal timing of surgical referral. Standardized treatment pathways and equitable access are essential to improve outcomes. Despite progress, many patients remain drug-resistant, underscoring the urgent need for innovation to expand effective and safe treatment options for IESS.
INTRODUCCIÓN
Puntos claves:
- •
El tratamiento del SEEI es urgente, ya que cada semana de retraso en la terapia estándar impacta en los resultados del neurodesarrollo a largo plazo.
- •
El objetivo del tratamiento en el SEEI es la resolución de la encefalopatía epiléptica y el cese de los espasmos epilépticos.
- •
Las primeras líneas de tratamiento incluyen prednisolona, ACTH y vigabatrina.
- •
Las otras terapias tienen una probabilidad del 5-10% de lograr éxito terapéutico.
El síndrome de espasmos epilépticos infantiles (SEEI) es la encefalopatía epiléptica y del desarrollo más común de la infancia, que afecta aproximadamente a 1 de cada 3 000 lactantes1. El SEEI se caracteriza por el inicio de espasmos epilépticos entre 1 y 24 meses de edad, con una mayor incidencia entre los 3 y 12 meses, así como por la presencia de un electroencefalograma con actividad epileptiforme (tabla 1)2.
Definiciones de términos utilizados
| • Síndrome de espasmos epilépticos infantiles (SEEI): síndrome epiléptico caracterizado por espasmos epilépticos, EEG epileptiforme e inicio entre 1 y 24 meses de edad.• Encefalopatías del desarrollo y epilépticas (EDE): síndromes epilépticos en los que la carga de crisis y la actividad epileptiforme interictal contribuyen a un empeoramiento de los retrasos del desarrollo más allá de lo esperado por la etiología subyacente.• Espasmos epilépticos (EE): un tipo de crisis caracterizado por una breve contracción de los grupos musculares axiales, que puede ser en flexión, extensión o mixta, y que con mayor frecuencia ocurre en racimos.• Remisión electrográfica: resolución de la hipsarritmia o mejoría de la puntuación BASED (Burden of Amplitudes And Epileptiform Discharges) a 3 o menos.• Remisión electroclínica: remisión electrográfica y ausencia de espasmos epilépticos durante al menos 28 días después del inicio de una terapia.• Terapias estándar: ACTH (150 UI/m2/día), prednisolona (protocolo UKISS o al menos 4mg/kg/día como dosis inicial) o vigabatrina (100–150mg/kg/día)• Curso de tratamiento estándar: administración de al menos dos terapias estándar, ya sea en secuencia o en combinación, antes de recibir terapias no estándar.• Terapia secuencial: inicio del tratamiento del SEEI con una terapia estándar, seguido de un período de reevaluación para determinar si se requiere otra terapia estándar.• Terapia combinada: inicio de dos terapias estándar al momento del diagnóstico de un SEEI de inicio reciente.• SEEI farmacorresistente: espasmos epilépticos que persisten a pesar de un curso de tratamiento estándar. |
A diferencia del síndrome de West, el SEEI puede incluir lactantes que no presentan regresión del desarrollo ni hipsarritmia, dado que existe un reconocimiento creciente de la importancia del diagnóstico y tratamiento precoz, incluso cuando estas características no se encuentran plenamente presentes. No todos los lactantes con SEEI muestran estas características clásicas; la hipsarritmia se observa con mayor frecuencia en las etapas iniciales del síndrome y en aquellos con menor edad de inicio2.
El tratamiento del SEEI difiere al de otras epilepsias de inicio infantil, ya que el comienzo oportuno de la terapia estándar (terapia hormonal, vigabatrina) se asocia con mejores resultados en el neurodesarrollo3. Sin embargo, persiste la necesidad de contar con alternativas terapéuticas eficaces, dado que entre un 30% y un 40% de los pacientes con SEEI no responden a las terapias actuales4,5. Incluso los pacientes que sí responden presentan altas tasas de alteraciones en el desarrollo4,6.
Revisamos el estado actual del conocimiento sobre el SEEI, comenzando con los principios del tratamiento y una visión general de la evidencia acerca de la terapia estándar, así como de las alternativas quirúrgicas y dietéticas, para concluir con las controversias principales. Recomendamos al lector revisar el Protocolo Chileno de SEEI, disponible de forma gratuita en el sitio web del Ministerio de Salud.
Principios del tratamiento del SEEILos principios fundamentales del tratamiento del SEEI difieren significativamente de los aplicados en otras epilepsias. Dado que muchos términos y conceptos son específicos del SEEI y no se utilizan en otras epilepsias, presentamos en la figura 2 las definiciones claves.
Principio 1: El tratamiento es urgente
En primer lugar, el inicio del tratamiento del SEEI es urgente. Un retraso en el inicio de una terapia estándar, incluso de tan solo una a dos semanas, se asocia con un menor puntaje en las Escalas de Conducta Adaptativa de Vineland a los 4 años de edad3. La identificación oportuna del SEEI puede ser un desafío debido a barreras de los propios clínicos o del sistema (como el conocimiento del SEEI o la disponibilidad de electroencefalograma [EEG]), de las familias (como el nivel de conocimiento o las dificultades con el transporte) y médicas (los espasmos epilépticos sutiles pueden ser difíciles de identificar incluso para clínicos con experiencia)7.
El acceso a neurólogos pediátricos, particularmente en áreas fuera de las principales ciudades con centros de referencia, tanto en Estados Unidos como en Chile, puede constituir un factor limitante. En la realidad chilena, el SEEI no se encuentra protegido por las Garantías Explícitas en Salud (GES), debido a su frecuencia, ni por la Ley Ricarte Soto, ya que no cuenta con un tratamiento de alto costo. Esto deja a los niños con SEEI sin protecciones legales respecto a los tiempos de evaluación. En Estados Unidos, no existen protecciones legales, y el acceso a neurólogos pediátricos varía ampliamente entre regiones.
Principio 2: El éxito del tratamiento requiere la resolución de la encefalopatía epilépticaA diferencia de otros tipos de epilepsias infantiles, la determinación de la respuesta al tratamiento en el SEEI sigue un patrón de “todo o nada”. Por lo tanto, el objetivo principal es lograr el cese completo de los espasmos epilépticos y la remisión electroclínica (Tabla 1). En las etapas iniciales del tratamiento, la frecuencia de los espasmos y la gravedad clínica aparente no se utilizan como indicadores de respuesta al tratamiento. Incluso si los espasmos epilépticos se vuelven más sutiles o menos frecuentes, el curso del tratamiento no cambia. Los clínicos deben explicar a las familias desde el inicio que la gravedad clínica de los espasmos epilépticos no predice los resultados, con el fin de evitar la percepción de que tratar espasmos epilépticos sutiles o exclusivamente electrográficos es demasiado “agresivo”8.
Para la evaluación de la remisión electrográfica, se requieren EEG seriados que permitan determinar si el paciente ha respondido o no al tratamiento. Dado el bajo grado de confiabilidad interobservador en la identificación de hipsarritmia, cada vez más centros en Estados Unidos utilizan medidas objetivas de puntuación de encefalopatía epiléptica (BASED Score)9. Aunque no existen estándares sobre el momento ni la duración óptimos del EEG de seguimiento para evaluar la respuesta, la mayoría de los centros en Estados Unidos realiza un EEG en vigilia y sueño entre 10 y 14 días después del inicio del tratamiento para evaluar la remisión electrográfica9.
Principio 3: Los tratamientos del SEEI son específicos para los espasmos epilépticosEl tratamiento del SEEI depende de la correcta identificación del síndrome epiléptico, dado que medicamentos eficaces para otros tipos de crisis infantiles, como levetiracetam o fenobarbital, probablemente no sean efectivos en el SEEI. Las terapias estándar son mucho más eficaces que las terapias no estándar (tabla 1). Aproximadamente la mitad de los niños con SEEI logran remisión electroclínica con una terapia estándar, en comparación con menos del 10% con terapias no estándar5,10,11. No existe evidencia de alta calidad sobre la efectividad de otros medicamentos anticrisis de uso frecuente, como topiramato, clobazam o ácido valproico12. La adición de estos medicamentos anticrisis tampoco disminuye el riesgo de recaída cuando se combinan con las terapias estándar13. En la siguiente sección, analizamos la evidencia sobre las terapias estándar.
Finalmente, aunque el tratamiento es urgente para optimizar los resultados en el neurodesarrollo, es importante que los clínicos reconozcan que esta urgencia se debe a la necesidad de resolver la encefalopatía epiléptica y no es análoga a los riesgos asociados al estado epiléptico. Por lo tanto, no recomendamos el manejo farmacológico de racimos de espasmos epilépticos, incluso cuando superen los cinco minutos.
Debido a estos principios, el tratamiento del SEEI puede resultar intensivo en recursos y estresante tanto para las familias como para los clínicos. Se requieren EEG seriados para evaluar la respuesta al tratamiento, y los estudios de corta duración pueden ser difíciles de interpretar. Además, como ocurre con otras enfermedades raras, el acceso a las terapias estándar puede constituir un desafío en muchos contextos14.
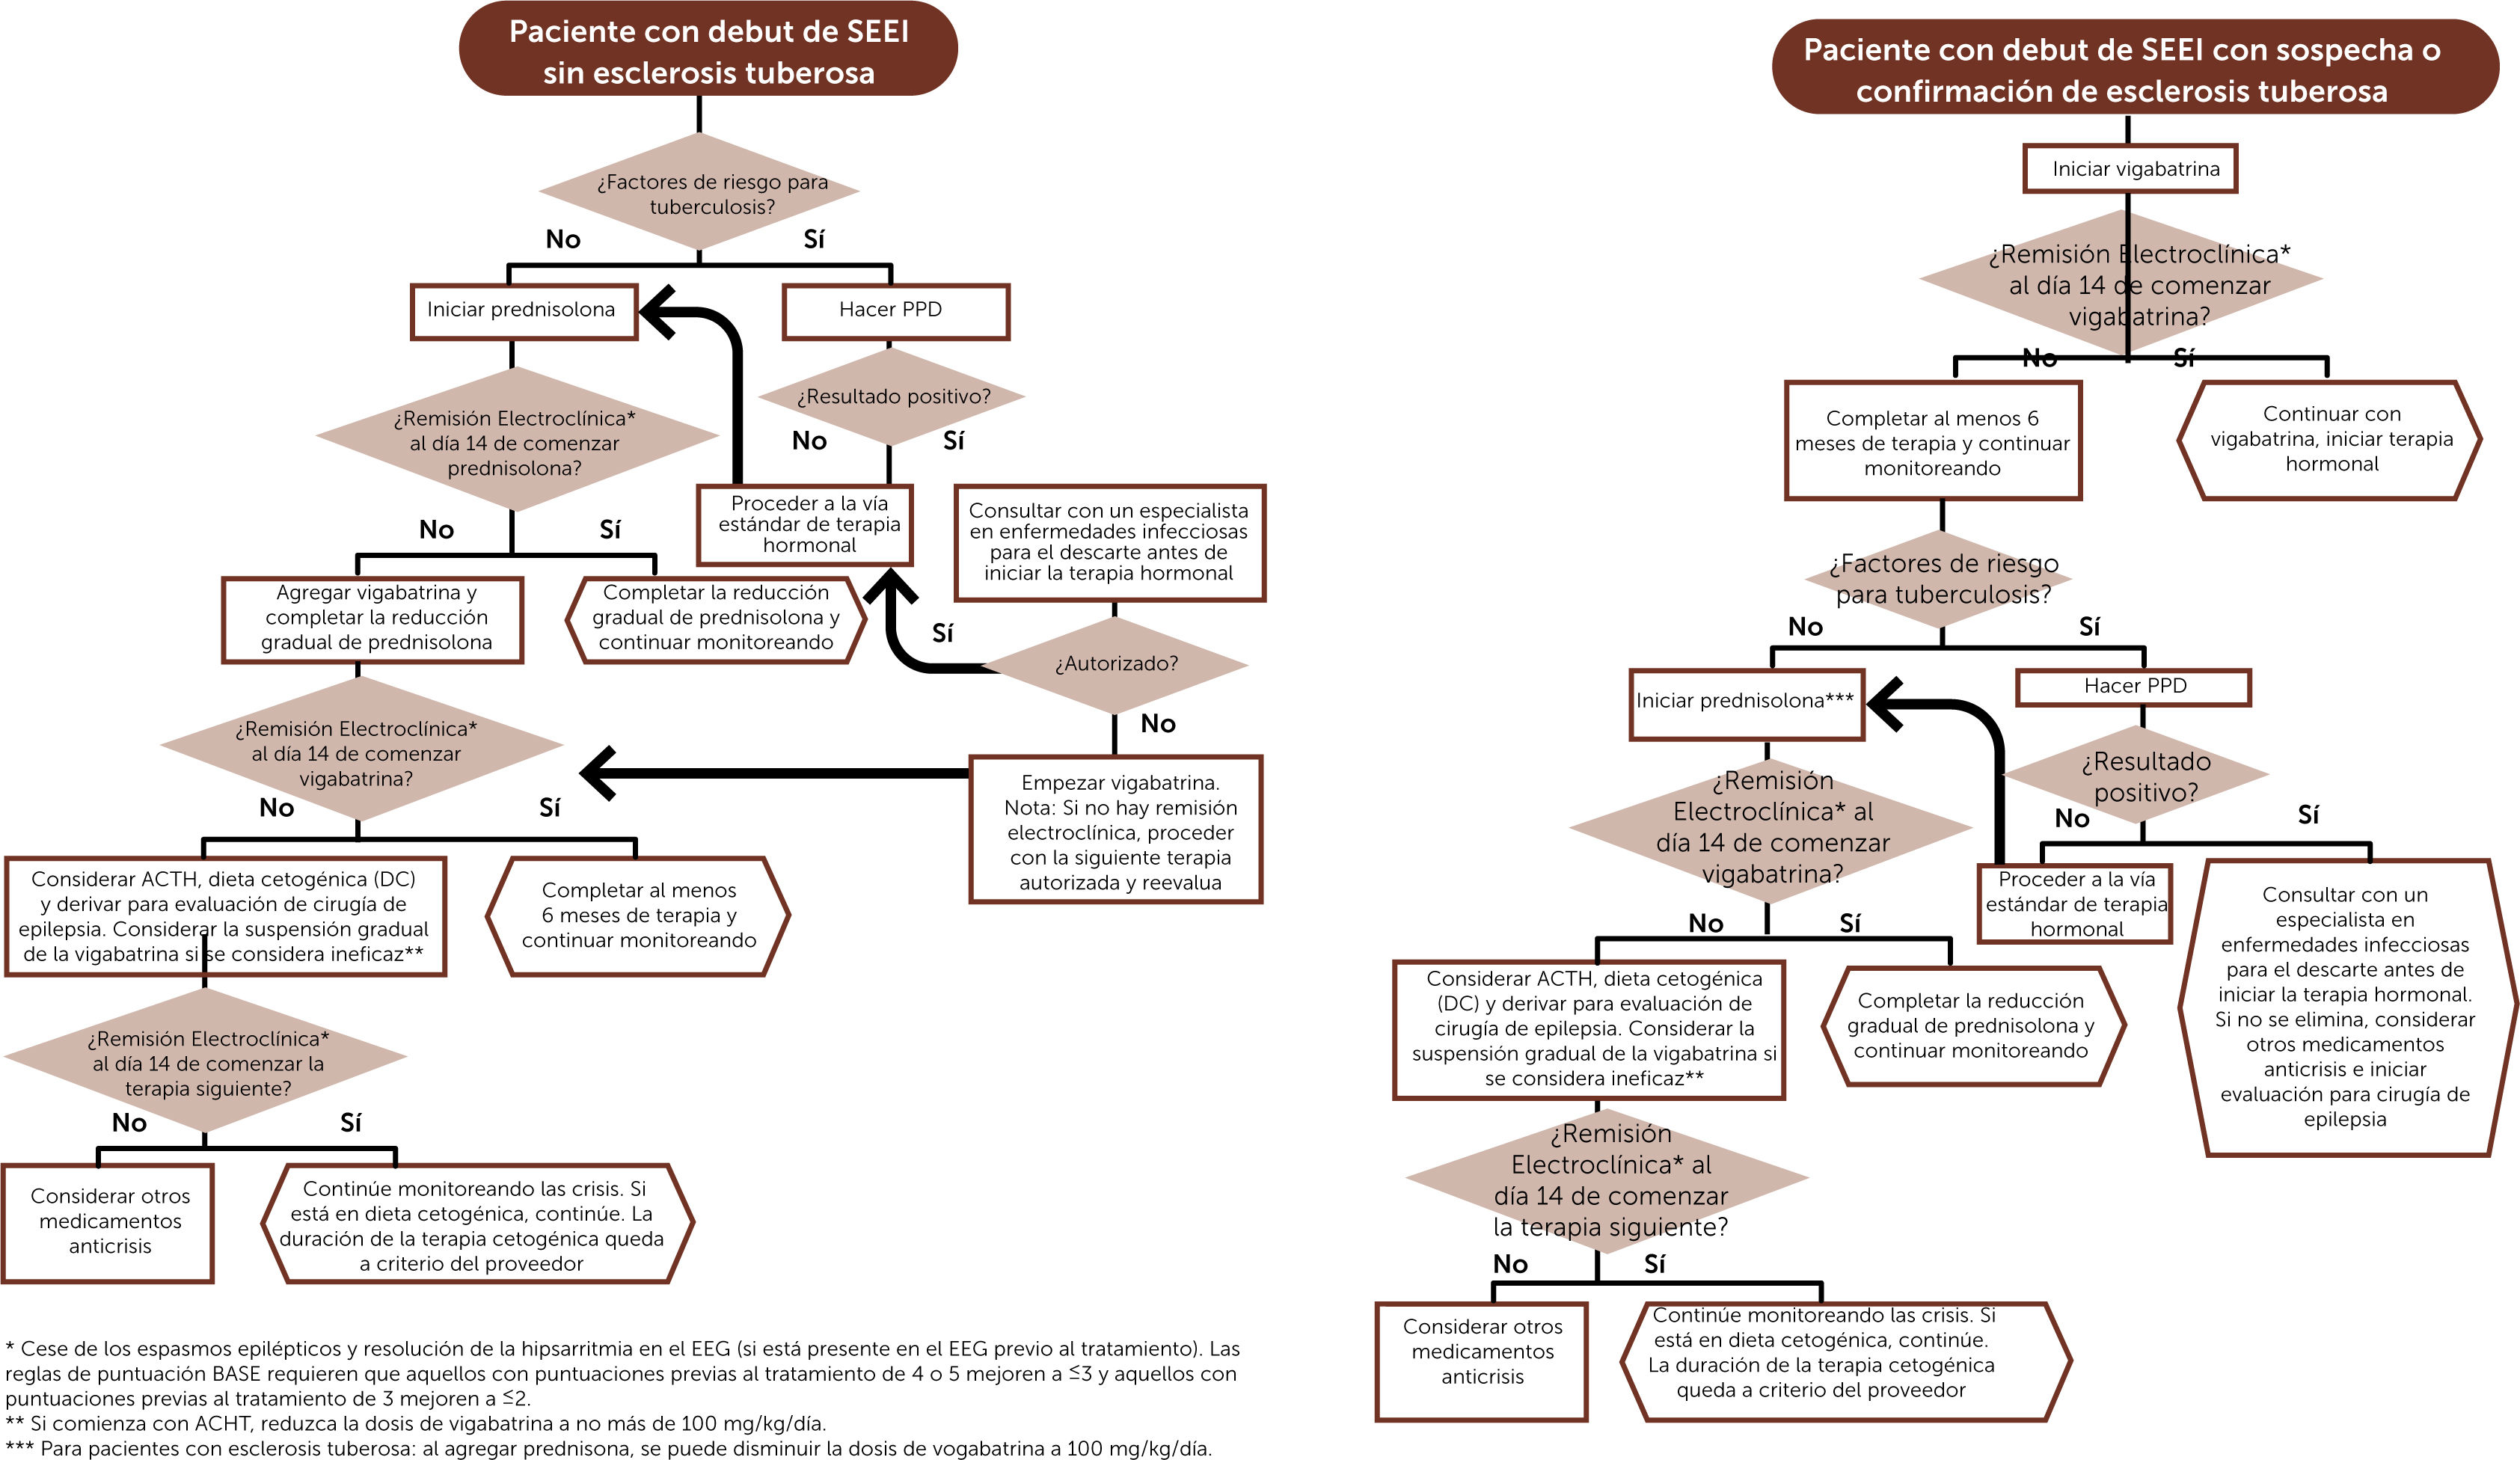
Terapias estándar: evidencia, dosificación y efectos adversosLas terapias hormonales (hormona adrenocorticotrópica (ACTH) y prednisolona) y la vigabatrina se consideran las terapias médicas de elección para el SEEI14,15. Aproximadamente entre el 60% y el 70% de los pacientes con SEEI logrará la remisión con un curso de tratamiento estándar (tabla 1)5,11,16. Esta evidencia ha dado lugar a nuestro algoritmo de tratamiento del Boston Children's (figura 1)17. Analizaremos el Protocolo de Diagnóstico y Tratamiento del Síndrome de Espasmos Infantiles 2024 de Chile, publicado por el Grupo de Epilepsia de la Sociedad de Psiquiatría y Neurología de la Infancia y Adolescencia (SOPNIA), en una sección posterior18.
Terapias hormonales: Las terapias hormonales son probablemente el tratamiento más efectivo para el SEEI no relacionado con esclerosis tuberosa, aunque su mecanismo de acción se entiende poco5,10,11. Los estudios de mejora de la calidad han demostrado que estandarizar el uso de la terapia hormonal como primer tratamiento —en lugar de vigabatrina— junto con iniciar un segundo tratamiento a los 14 días en los no respondedores, puede mejorar significativamente las tasas de remisión19. Si bien la vigabatrina sigue siendo una opción válida, la evidencia respalda comenzar con terapia hormonal y reservar la vigabatrina para quienes no respondan16.
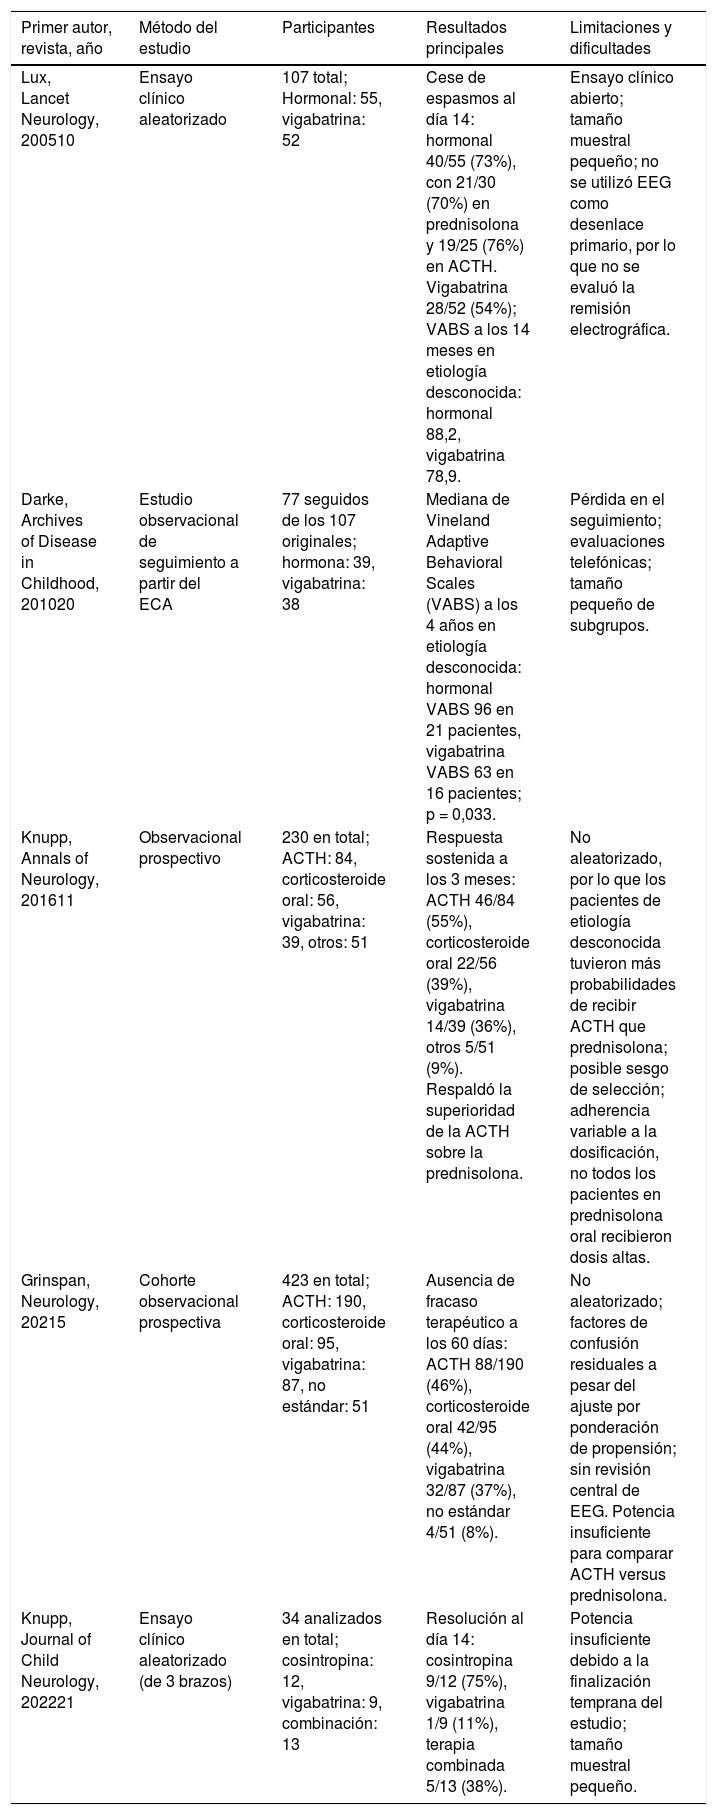
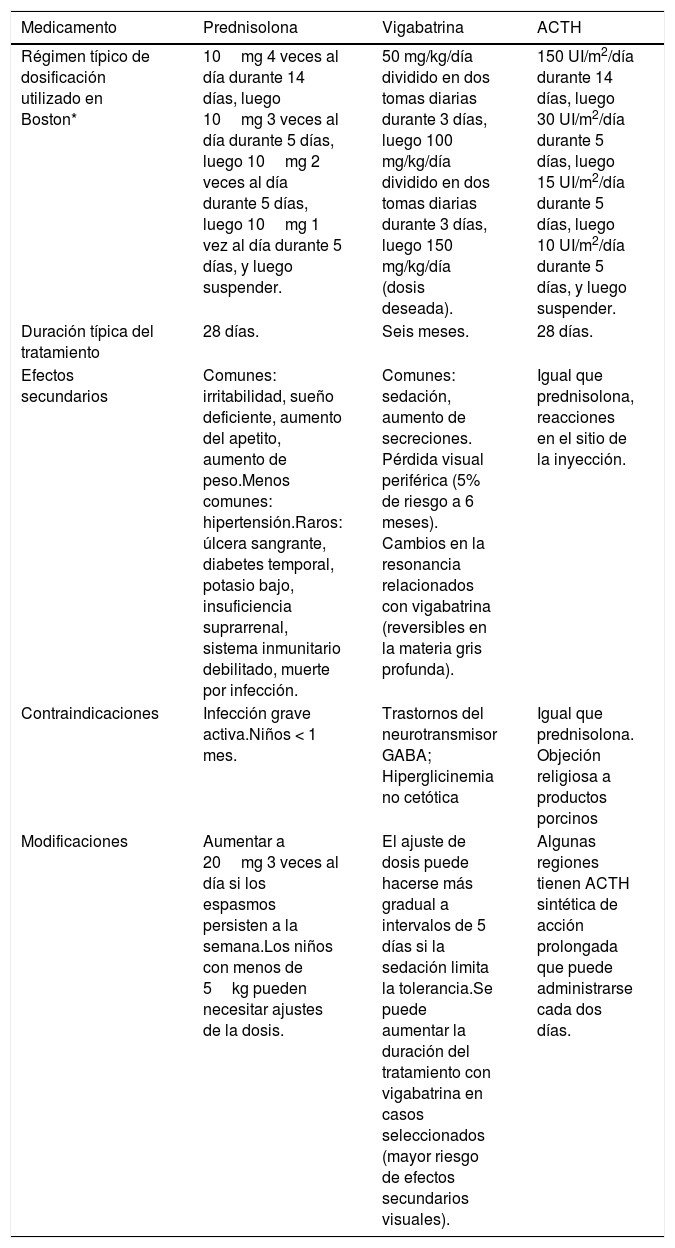
Aunque sigue siendo un tema controvertido, la ACTH y la prednisolona oral en dosis altas son probablemente equivalentes en eficacia para el tratamiento del SEEI (tabla 2)20,21. En el único ensayo clínico aleatorizado sobre SEEI, el 70% de los pacientes que recibieron prednisolona respondió al día 14 en comparación con el 76% de aquellos que recibieron ACTH sintética; el estudio no tenía el poder estadístico suficiente para determinar diferencias significativas, pero sí apoyó la equivalencia5. Un análisis secundario del estudio ICISS también comparó la prednisolona oral con la ACTH oral y encontró que tienen una efectividad similar como tratamiento inicial de los espasmos infantiles, sin diferencias significativas en la ausencia de fracaso terapéutico a los 60 días5. Sin embargo, el análisis no tuvo la potencia estadística suficiente para demostrar no inferioridad.
Comparación de los principales ensayos y evidencia para el tratamiento del SEEI
| Primer autor, revista, año | Método del estudio | Participantes | Resultados principales | Limitaciones y dificultades |
|---|---|---|---|---|
| Lux, Lancet Neurology, 200510 | Ensayo clínico aleatorizado | 107 total; Hormonal: 55, vigabatrina: 52 | Cese de espasmos al día 14: hormonal 40/55 (73%), con 21/30 (70%) en prednisolona y 19/25 (76%) en ACTH. Vigabatrina 28/52 (54%); VABS a los 14 meses en etiología desconocida: hormonal 88,2, vigabatrina 78,9. | Ensayo clínico abierto; tamaño muestral pequeño; no se utilizó EEG como desenlace primario, por lo que no se evaluó la remisión electrográfica. |
| Darke, Archives of Disease in Childhood, 201020 | Estudio observacional de seguimiento a partir del ECA | 77 seguidos de los 107 originales; hormona: 39, vigabatrina: 38 | Mediana de Vineland Adaptive Behavioral Scales (VABS) a los 4 años en etiología desconocida: hormonal VABS 96 en 21 pacientes, vigabatrina VABS 63 en 16 pacientes; p = 0,033. | Pérdida en el seguimiento; evaluaciones telefónicas; tamaño pequeño de subgrupos. |
| Knupp, Annals of Neurology, 201611 | Observacional prospectivo | 230 en total; ACTH: 84, corticosteroide oral: 56, vigabatrina: 39, otros: 51 | Respuesta sostenida a los 3 meses: ACTH 46/84 (55%), corticosteroide oral 22/56 (39%), vigabatrina 14/39 (36%), otros 5/51 (9%). Respaldó la superioridad de la ACTH sobre la prednisolona. | No aleatorizado, por lo que los pacientes de etiología desconocida tuvieron más probabilidades de recibir ACTH que prednisolona; posible sesgo de selección; adherencia variable a la dosificación, no todos los pacientes en prednisolona oral recibieron dosis altas. |
| Grinspan, Neurology, 20215 | Cohorte observacional prospectiva | 423 en total; ACTH: 190, corticosteroide oral: 95, vigabatrina: 87, no estándar: 51 | Ausencia de fracaso terapéutico a los 60 días: ACTH 88/190 (46%), corticosteroide oral 42/95 (44%), vigabatrina 32/87 (37%), no estándar 4/51 (8%). | No aleatorizado; factores de confusión residuales a pesar del ajuste por ponderación de propensión; sin revisión central de EEG. Potencia insuficiente para comparar ACTH versus prednisolona. |
| Knupp, Journal of Child Neurology, 202221 | Ensayo clínico aleatorizado (de 3 brazos) | 34 analizados en total; cosintropina: 12, vigabatrina: 9, combinación: 13 | Resolución al día 14: cosintropina 9/12 (75%), vigabatrina 1/9 (11%), terapia combinada 5/13 (38%). | Potencia insuficiente debido a la finalización temprana del estudio; tamaño muestral pequeño. |
Dosis y consideraciones para las terapias estándar del SEEI
| Medicamento | Prednisolona | Vigabatrina | ACTH |
|---|---|---|---|
| Régimen típico de dosificación utilizado en Boston* | 10mg 4 veces al día durante 14 días, luego 10mg 3 veces al día durante 5 días, luego 10mg 2 veces al día durante 5 días, luego 10mg 1 vez al día durante 5 días, y luego suspender. | 50 mg/kg/día dividido en dos tomas diarias durante 3 días, luego 100 mg/kg/día dividido en dos tomas diarias durante 3 días, luego 150 mg/kg/día (dosis deseada). | 150 UI/m2/día durante 14 días, luego 30 UI/m2/día durante 5 días, luego 15 UI/m2/día durante 5 días, luego 10 UI/m2/día durante 5 días, y luego suspender. |
| Duración típica del tratamiento | 28 días. | Seis meses. | 28 días. |
| Efectos secundarios | Comunes: irritabilidad, sueño deficiente, aumento del apetito, aumento de peso.Menos comunes: hipertensión.Raros: úlcera sangrante, diabetes temporal, potasio bajo, insuficiencia suprarrenal, sistema inmunitario debilitado, muerte por infección. | Comunes: sedación, aumento de secreciones. Pérdida visual periférica (5% de riesgo a 6 meses). Cambios en la resonancia relacionados con vigabatrina (reversibles en la materia gris profunda). | Igual que prednisolona, reacciones en el sitio de la inyección. |
| Contraindicaciones | Infección grave activa.Niños < 1 mes. | Trastornos del neurotransmisor GABA; Hiperglicinemia no cetótica | Igual que prednisolona. Objeción religiosa a productos porcinos |
| Modificaciones | Aumentar a 20mg 3 veces al día si los espasmos persisten a la semana.Los niños con menos de 5kg pueden necesitar ajustes de la dosis. | El ajuste de dosis puede hacerse más gradual a intervalos de 5 días si la sedación limita la tolerancia.Se puede aumentar la duración del tratamiento con vigabatrina en casos seleccionados (mayor riesgo de efectos secundarios visuales). | Algunas regiones tienen ACTH sintética de acción prolongada que puede administrarse cada dos días. |
Se refiere al Protocolo para el Diagnóstico y Tratamiento del Síndrome de Espasmos Infantiles en relación con las dosis habituales utilizadas en Chile17.
En Estados Unidos, el uso de prednisolona se ha vuelto más popular desde la pandemia de COVID-19. En un trabajo reciente realizado por nuestro grupo, encontramos que la gran mayoría de los centros (n=21, 84%) que participan en el grupo de espasmos infantiles del Pediatric Epilepsy Research Consortium utilizaban prednisolona en dosis altas, en comparación con un 16% (n=4) que utilizaban ACTH22.
Con respecto a la ACTH sintética versus la no sintética, los estudios comparativos y los metanálisis respaldan una eficacia y un perfil de seguridad similares para el tratamiento de los espasmos infantiles23–25. Un estudio de cohorte retrospectivo comparó directamente la ACTH natural en dosis altas con la ACTH sintética y no encontró diferencias estadísticamente significativas en las tasas de respuesta clínica o electroencefalográfica a corto plazo entre ambas formulaciones (tasas de respuesta: 67/83 para ACTH natural vs 16/23 para ACTH sintética, p=0,25)23.
Otros tratamientos hormonales como la prednisona oral y la metilprednisolona intravenosa tienen evidencia limitada para el tratamiento de los espasmos infantiles, y un metaanálisis en red respaldó que no son tan efectivos26. La capacidad de los lactantes para metabolizar la prednisona a prednisolona, su metabolito activo, es limitada26.
Efectos adversos y monitoreo: Los efectos adversos comunes del tratamiento hormonal incluyen irritabilidad, trastornos del sueño y aumento del apetito. El monitoreo de efectos adversos más graves, como hipertensión, reactivación de tuberculosis, infecciones graves por inmunosupresión, riesgo de insuficiencia suprarrenal y hemorragias gastrointestinales, es muy variable y carece de un protocolo estandarizado27. Las vacunas vivas deben evitarse dentro de los 30 días posteriores a la finalización de la terapia hormonal; aunque las vacunas inactivadas no están contraindicadas, pueden no ser tan efectivas si se administran durante la terapia hormonal28.
Con respecto al riesgo de supresión suprarrenal, los niños que reciben dosis suprafisiológicas de glucocorticoides (más de 2mg/kg/día de prednisona) por más de dos semanas están en riesgo de insuficiencia suprarrenal y de crisis suprarrenal tras la suspensión, riesgo que puede persistir durante meses29. El monitoreo de signos y síntomas de insuficiencia suprarrenal o crisis suprarrenal es esencial, particularmente durante episodios de fiebre, enfermedad o antes de una cirugía. La medición del nivel de cortisol sérico matutino puede respaldar el diagnóstico bioquímico de insuficiencia suprarrenal. Habitualmente realizamos tamizaje con un nivel de cortisol matutino (6-8 am) en pacientes que han recibido dos cursos de 28 días de terapias hormonales en un período de tres o cuatro meses. Si el nivel de cortisol matutino es menor a 10μg/dl, típicamente recomendamos esteroides en dosis de estrés (hidrocortisona 30-50mg/m2/día, dividida cada 6 horas) en caso de fiebre, enfermedad o cirugía) para prevenir crisis suprarrenal, además de derivar a endocrinología. Esto hasta que los niveles de cortisol matutino se normalicen.
Las manifestaciones clínicas de la crisis suprarrenal incluyen letargo, vómitos, disminución de la ingesta oral, hiponatremia, hiperpotasemia, hipoglucemia, acidosis metabólica y alteraciones de los signos vitales. Los pacientes con signos de crisis suprarrenal deben ser evaluados y tratados de manera inmediata en el servicio de urgencias con esteroides intravenosos en dosis de estrés y líquidos30. Es importante que los cuidadores conozcan estos riesgos y sepan la conducta a seguir, para esto es muy útil que los usuarios de corticoides por tiempos prolongados porten un informativo de síntomas de alerta de crisis suprarrenal y su manejo en caso de acudir a urgencias.
Vigabatrina: La vigabatrina es un inhibidor selectivo e irreversible de la enzima transaminasa del ácido gamma-aminobutírico (GABA) y constituye el tratamiento de elección para el SEEI asociado a esclerosis tuberosa (TSC). En ensayos clínicos aleatorizados, ha logrado remisión a corto plazo en aproximadamente el 88% de los casos con TSC, en comparación con un 35-50% de los casos sin TSC16,31,32. En los niños que no responden a la terapia hormonal, la vigabatrina es probablemente más efectiva como segunda terapia en comparación con administrar tratamiento hormonal adicional33,34. La respuesta electroclínica se evalúa a los 14 días del inicio; a pesar de que la titulación de la vigabatrina ocurre durante aproximadamente una semana, la mayoría de los niños que respondieron lo hicieron dentro de los primeros 7 días35.
La duración de la terapia es variable. En los lactantes que responden a la vigabatrina, una duración de 6 meses parece ser adecuada para lograr una remisión electroclínica sostenida y limitar los posibles efectos adversos. En los lactantes que no responden, la vigabatrina debe suspenderse de forma temprana para reducir el riesgo de efectos secundarios.
Los efectos adversos comunes incluyen sedación, disminución del tono y reflujo gastroesofágico. Los déficits permanentes del campo visual periférico causados por toxicidad retiniana se observaron en un 40 a 50% de los adultos, pero son menos frecuentes en niños36. Dependiendo de la dosis y duración de la terapia, los déficits del campo visual pueden presentarse en un 10 a 30% de los niños que reciben vigabatrina37. Durante la terapia con vigabatrina también pueden presentarse cambios en la resonancia magnética (RM), con hiperintensidades en los ganglios basales en secuencias T2, reportados en un 21% (IC 95%: 15-29%) en un metaanálisis38. Estos suelen ser asintomáticos, pero pueden asociarse con encefalopatía, corea, mioclonías multifocales, depresión respiratoria o bradicardia39,40. Típicamente, si aparecen síntomas, se suspende la vigabatrina.
Terapias quirúrgicas y dietéticas para el SEEIDado que aproximadamente entre un 30 y 40% de los niños con SEEI no responde a las terapias estándar y que las terapias no estándar tienen pocas probabilidades de ser efectivas, a menudo se consideran opciones de tratamiento quirúrgico y dietético en casos de SEEI farmacorresistente.
Terapias quirúrgicas: Un subgrupo de pacientes con SEEI de etiología estructural puede presentar una lesión epileptogénica susceptible de tratamiento quirúrgico en la resonancia magnética cerebral. Entre estos pacientes, un 56 a 83% de los pacientes con SEEI sometidos a cirugía resectiva por espasmos epilépticos permanecerán libres de crisis en el seguimiento a largo plazo (resultados Engel Clase 1)41–43. Los pacientes con lesiones confirmadas por RM y aquellos con lesiones unihemisféricas sometidos a hemisferotomía tienen más probabilidades de presentar resultados favorables, mientras que la presencia o ausencia de hallazgos lateralizados en el EEG no predice la evolución de la epilepsia43.
Un protocolo adecuado de imagen por RM para epilepsia en la evaluación de los espasmos infantiles requiere una RM de alta resolución, específica para epilepsia y adaptada al cerebro pediátrico, con secuencias y parámetros técnicos optimizados para detectar malformaciones sutiles del desarrollo cortical, lesiones adquiridas y otras anomalías estructurales relevantes44. La Asociación Nacional de Centros de Epilepsia de los Estados Unidos recomienda que todos los centros de epilepsia utilicen protocolos de RM específicamente optimizados para epilepsia y que los estudios pediátricos sean interpretados por neurorradiólogos con experiencia en población pediátrica45. Las consideraciones técnicas clave incluyen el uso de una resonancia de 3 Tesla cuando esté disponible, imágenes ponderadas en T1 volumétricas 3D de cortes finos (≤1-1,5mm), imágenes ponderadas en T2 de alta resolución en al menos dos planos ortogonales, e inclusión de secuencias sensibles a la mielinización y a anomalías de la sustancia gris profunda. En lactantes, las secuencias FLAIR y de densidad protónica son menos útiles debido a la mielinización incompleta, por lo que se priorizan las secuencias en T1 y T246. Las imágenes funcionales o de perfusión (por ejemplo, ASL) no se realizan de forma estandarizada, pero pueden considerarse en casos seleccionados, al igual que la tomografía por emisión de positrones (PET) para identificar posibles lesiones.
Siempre debe considerarse una segunda revisión de la RM cerebral por un neurorradiólogo pediátrico con experiencia en epilepsia junto con los datos clínicos, en los casos de RM inicialmente informadas como no lesionales, ya que las lesiones pueden ser sutiles en las RM de menores de 2 años y pasar inadvertidas45. Si la RM realizada antes de los 2 años de edad es normal y las crisis persisten, se recomienda repetir el estudio entre los 24-30 meses (en lugares donde sea factible, a intervalos de 6 meses), cuando una mielinización más madura puede revelar una displasia cortical previamente no sospechada47.
En SEEI refractarios que no presentan lesiones susceptibles de tratamiento quirúrgico en la RM, puede considerarse la callosotomía como opción terapéutica. Series de casos han reportado que la callosotomía puede llevar a la resolución de los espasmos epilépticos en aproximadamente un tercio de estos pacientes43. Hasta la fecha, no existe evidencia que respalde el uso de dispositivos de neuromodulación para los espasmos epilépticos.
Terapias dietéticas: La dieta cetogénica es otra opción de tratamiento para el SEEI farmacorresistente48,49. Un pequeño ensayo clínico sugirió que la dieta cetogénica no es inferior a la ACTH, pero carecía de potencia estadística debido a dificultades en la aleatorización. Aunque aproximadamente solo un 20% de los niños logrará la remisión de los espasmos epilépticos con la dieta cetogénica, la mayoría tendrá una reducción significativa. Dado que los niños menores de 2 años generalmente se benefician más de la dieta cetogénica clásica, los niños con SEEI farmacorresistente deben ser tratados con la dieta cetogénica clásica50. Todos los niños con SEEI en dieta cetogénica requieren un seguimiento estrecho por parte de un equipo nutricional y un médico familiarizado con la dieta y sus complicaciones, que pueden incluir hipoglucemia, acidosis, inmunosupresión, estreñimiento, reflujo, mayor riesgo de neumonía por aspiración y nefrolitiasis.
Otros tratamientos: No existe evidencia sólida que respalde la recomendación de otros medicamentos anticrisis para el tratamiento de los espasmos infantiles. En ausencia de evidencia que apoye un fármaco en particular, los riesgos potenciales de cada terapia deben influir en las decisiones de tratamiento individuales.
Guía chilenaEn 2024, el Grupo de Epilepsia de la Sociedad de Psiquiatría y Neurología de la Infancia y Adolescencia de Chile (SOPNIA) en conjunto con el Ministerio de Salud de Chile publicó una guía integral sobre el diagnóstico y manejo del SEEI. Esta destaca aspectos clave del tratamiento estándar propios de la realidad chilena, así como la evidencia sobre los tratamientos. En particular, destacamos que la ACTH sintética no está disponible en Estados Unidos; por lo tanto, nuestro grupo no tiene experiencia en su uso. De manera interesante, entendemos por parte de nuestros colegas chilenos que la insuficiencia suprarrenal con el esquema de tratamiento de 14 días con ACTH se ha observado en raras ocasiones51.
Si bien la mayoría de los pacientes que responden, lo harán a la terapia hormonal dentro de los primeros 7 días, se desconoce si el esquema de tratamiento más corto influye en la respuesta sostenida al tratamiento o en las tasas de recaída35. Conociendo el beneficio y la costo-efectividad de la prednisolona, tras varias gestiones de varios epileptólogos, esperamos que esté más ampliamente disponible en Chile en un futuro cercano. Es importante destacar que, desde la publicación de la guía, ha surgido nueva evidencia que muestra que, cuando los pacientes no responden a la terapia hormonal inicial, la vigabatrina puede ser más eficaz como segunda línea de terapia que una terapia hormonal alternativa o adicional; versiones posteriores de la guía podrían incorporar más recomendaciones sobre terapias de primera, segunda y tercera línea.
Controversias en el manejo del SEEITerapia combinada versus secuencial: Iniciar el tratamiento con terapia hormonal y vigabatrina combinadas aumenta la probabilidad de remisión a corto plazo52. Sin embargo, ni los desenlaces del desarrollo ni los de la epilepsia a los 18 meses de edad mostraron diferencias entre los niños que fueron aleatorizados a recibir inicialmente solo terapia hormonal versus terapia combinada53. En la actualidad, tanto la terapia secuencial como la combinada siguen siendo alternativas médicamente razonables; la mayoría de los principales centros de epilepsia en Estados Unidos continúan utilizando la terapia secuencial9.
Momento de cirugía de epilepsia y consideración en respondedores a la terapia estándar: En los niños con lesiones susceptibles de tratamiento quirúrgico en la RM que continúan con espasmos epilépticos después de una primera terapia estándar, la probabilidad de epilepsia farmacorresistente es cercana al 70%; esto puede permitir una consideración temprana de la cirugía de epilepsia54. Algunos centros en Estados Unidos inician la evaluación quirúrgica en pacientes con lesiones susceptibles de tratamiento quirúrgico después de una primera terapia fallida en ciertos casos, o incluso consideran la cirugía de epilepsia en niños que responden a una terapia estándar. Sin embargo, se debe actuar con cautela, ya que las lesiones observadas en la RM pueden ser más extensas de lo apreciado en las imágenes iniciales debido a los patrones de mielinización inmadura.
ConclusiónEl tratamiento del SEEI es particular, tanto en los medicamentos utilizados como en los principios terapéuticos que lo sustentan, ya que requiere el inicio oportuno de una terapia estándar, con el objetivo de lograr una remisión electroclínica completa evaluada al día 14. Un tratamiento estándar, con la mayor probabilidad de remisión, consiste en terapia hormonal (ACTH o prednisolona), seguida de vigabatrina en los no respondedores a la terapia hormonal. La evidencia de estudios prospectivos observacionales no respalda la eficacia de otros medicamentos anticrisis, los cuales tienen tan solo un 5-10% de probabilidad de remisión sostenida en comparación con un 50-70% con un curso de tratamiento estándar. Dado que aproximadamente un 30-40% de los pacientes con SEEI continuará presentando espasmos epilépticos y que es poco probable que otros FAC sean efectivos, la cirugía de epilepsia y la dieta cetogénica deben considerarse de manera temprana en aquellos que persisten con espasmos epilépticos a pesar del tratamiento estándar.
La terapia hormonal con ACTH o prednisolona es probablemente más efectiva (a corto plazo) que la vigabatrina, por lo que con frecuencia se utiliza como primera terapia en Estados Unidos. En los no respondedores, la segunda terapia con vigabatrina es posiblemente más eficaz que administrar terapia hormonal adicional, presumiblemente debido a su diferente mecanismo de acción. Iniciar oportunamente una terapia estándar tiene mayor importancia que la selección del tipo de tratamiento. En otras palabras, no recomendamos que los clínicos retrasen el inicio del tratamiento con una terapia estándar mientras esperan disponer de otra. Por ejemplo, si en un centro solo está disponible la vigabatrina y un tratamiento hormonal demorará semanas en obtenerse, recomendamos iniciar la vigabatrina en lugar de esperar la terapia hormonal. La incorporación de protocolos de tratamiento estandarizadas y acceso a las terapias estándar pueden mejorar las tasas institucionales de respuesta.
Finalmente, se necesitan más y mejores terapias para el SEEI, dado que la última terapia aprobada para esta enfermedad data de la década de 1980. Aproximadamente un 30-40% de pacientes con SEEI continuarán presentando espasmos epilépticos farmacorresistentes a pesar de recibir la mejor atención posible. La epilepsia farmacorresistente impone una alta carga emocional y financiera tanto para las familias como para los proveedores de salud, con elevada morbilidad y mortalidad. Apoyamos los esfuerzos en curso para mejorar el tratamiento del SEEI a través del descubrimiento científico y la innovación.
Declaración de conflicto de intereses:Los autores declaran no tener ningún conflicto de intereses relacionado con este trabajo.