



En esta tercera entrega de la serie de formación continuada, se analizan en profundidad las aplicaciones clínicas y terapéuticas del zirconio, astato y torio. Aunque no se describen como pares teragnósticos, cada uno de los radionúclidos descritos está jugando un papel fundamental dentro de la medicina de precisión, que evoluciona dando pasos agigantados en la Medicina Nuclear. Empezamos analizando el zirconio-89, emisor de positrones, cuya vida media larga lo hace interesante para unirlo a moléculas grandes con cinética lenta, como los anticuerpos, con un papel fundamental en la inmunoterapia. Se describe el uso del radioisótopo astato-211, que presenta un esquema de desintegración alfa sencillo y un comportamiento químico similar al del yodo; su principal reto es la producción, ya que se necesitan ciclotrones que produzcan haces de partículas alfa muy energéticos. Asimismo se revisa el torio-227, un emisor alfa (100%) que tiene gran facilidad para ser quelado y permite el radiomarcaje de partes dirigidas al tumor para producir conjugados de torio dirigidos. Esta técnica está mostrando resultados preclínicos muy interesantes, aunque el uso del torio tiene la limitación de la posible separación del radio-223 de la molécula y la medida en el activímetro depende del momento de producción, ya que tarda 100 días en llegar al equilibrio y las medidas de actividad se basan en fotones provenientes de los radionúclidos hijos.
A pesar de los retos a los que nos enfrentamos, estos radionúclidos están impulsando la evolución de la medicina de precisión y ampliando las posibilidades terapéuticas y diagnósticas en Medicina Nuclear.
In this third installment of the continuing education series, the clinical and therapeutic applications of zirconium, astatine and thorium are analyzed in depth. Although they are not described as theragnostic pairs, each of these radionuclides plays a fundamental role in precision medicine, which is rapidly advancing within Nuclear Medicine.
We begin by analyzing zirconium-89, a positron emitter whose long half-life makes it particularly suitable for labeling large molecules with slow kinetics, such as antibodies, playing a crucial role in immunotherapy. The use of astatine-211, an alpha-emitting radionuclide with a simple decay scheme and chemical behavior similar to iodine, is also discussed. Its main challenge lies in its production, as it requires cyclotrons capable of generating highly energetic alpha particle beams. Furthermore, thorium-227, a 100% alpha emitter, is reviewed. This radionuclide exhibits excellent chelation properties, enabling its conjugation with tumor-targeting molecules to produce thorium-labeled conjugates. While this technique is yielding promising preclinical results, the use of thorium faces challenges, including the potential separation of radium-223 from the molecule and the dependence of activity measurements on the time of production. Since it takes 100 days to reach equilibrium, activity assessment is based on photons emitted by its daughter radionuclides.
Despite these challenges, these radionuclides are driving the evolution of precision medicine, expanding therapeutic and diagnostic possibilities within Nuclear Medicine.
Nuclear Medicine.
El gran avance producido en el desarrollo de nuevas moléculas cada vez más específicas y selectivas de determinados tumores ha generado la búsqueda de los radioisótopos óptimos en cuanto a sus características químicas (mejora en los enlaces) y sus características radiactivas (mejora en la dosis) para conseguir radiofármacos más adaptados al diagnóstico y tratamiento de diversas enfermedades. Este avance ha inspirado esta revisión preparada en 3partes, en la que se han revisado los pares teragnósticos más relevantes (primera parte). También se ha revisado una familia de radionúclidos, como es la del terbio, y radionúclidos emisores de partículas alfa con alto potencial clínico (segunda parte). En esta tercera parte continuamos con el zirconio (que representa el radionúclido diagnóstico más relevante para el estudio de la inmunoterapia) y cerramos con los emisores de partículas alfa (astato y torio). Como en la primera y segunda partes, nos centraremos en proporcionar los detalles más relevantes desde el punto de vista físico y químico, así como en la manera de obtener estos radionúclidos y las posibles dificultades que surgirían al emplearlos en la rutina clínica. Finalizaremos cada radionúclido proporcionando los estudios y ensayos clínicos más relevantes, tanto clínicos como preclínicos, en los que se ha empleado.
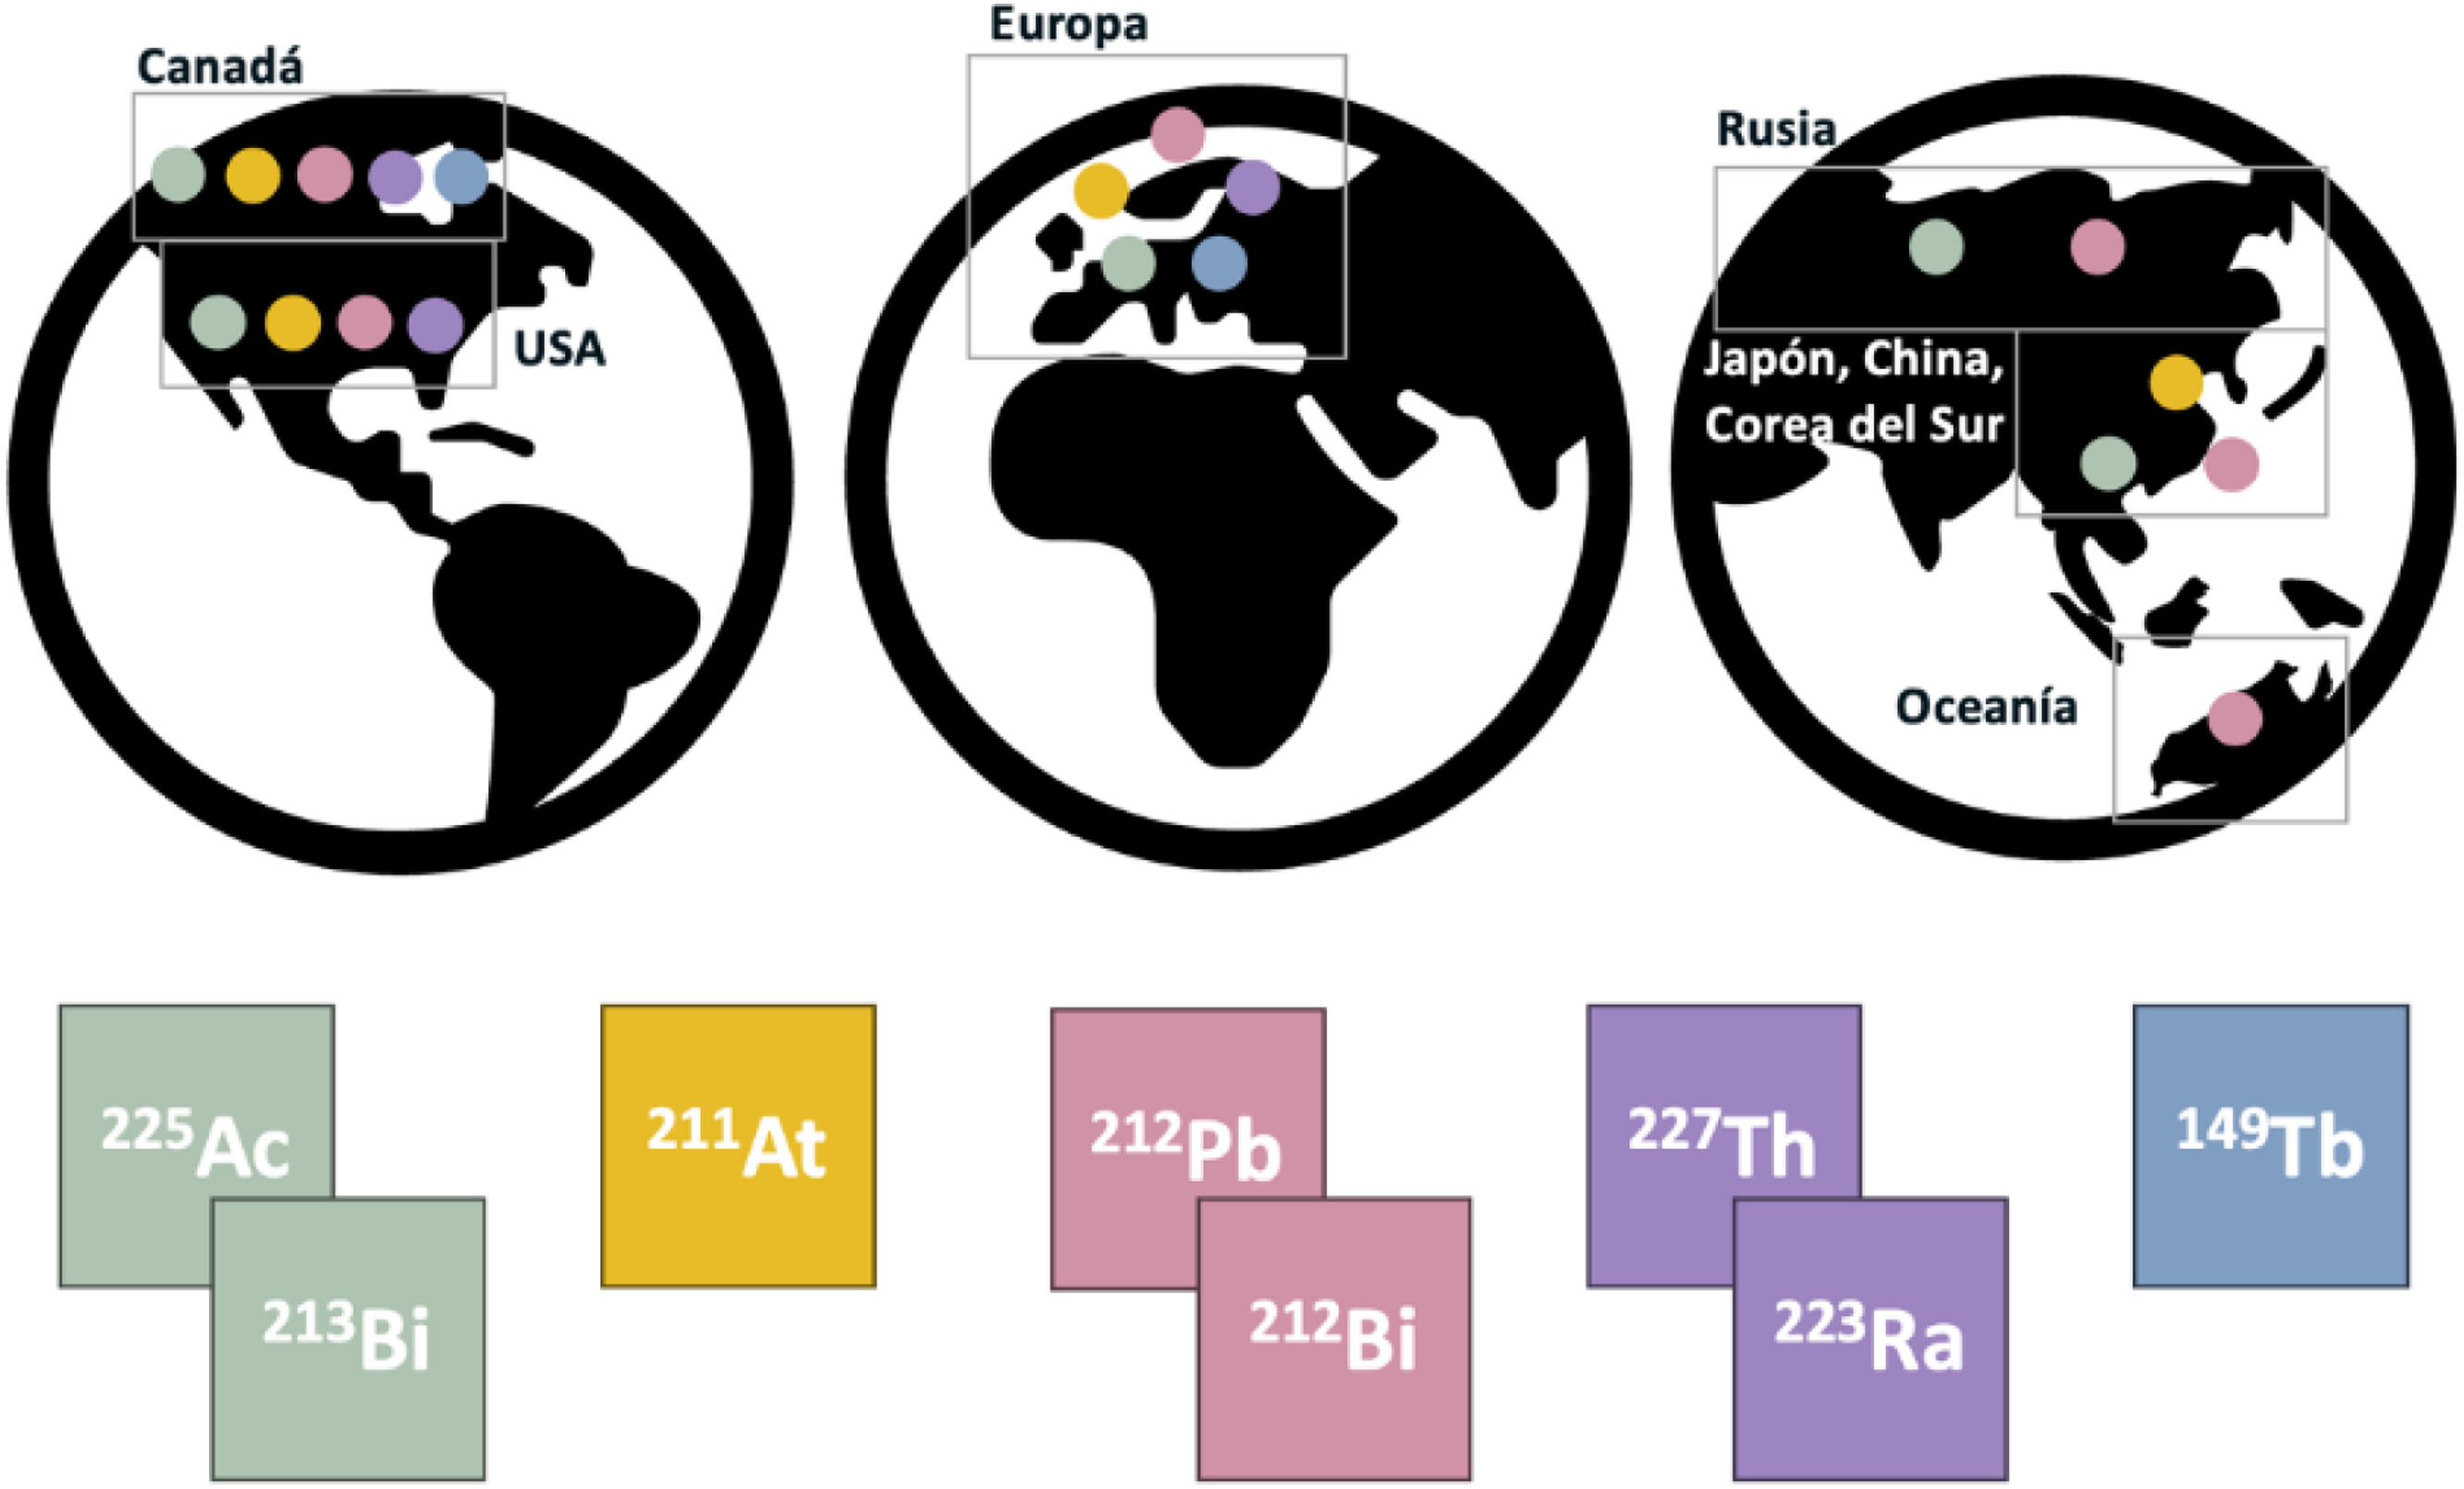
Como muestra de la relevancia actual de los tratamientos dirigidos con partículas alfa, de las que hemos mostrado bastantes radionúclidos, cerramos la introducción de esta última entrega referenciando una revisión muy reciente que proporciona el mapa de producción de emisores de partículas alfa1 y que mostramos en la figura 1. Este trabajo se ha realizado con la intención de proporcionar esta información a investigadores, clínicos y a la industria, para facilitar e iniciar las colaboraciones necesarias de cara a integrar los tratamientos con partículas alfa.
Zirconio-89Características físicas y procesos de obtención de los radionúclidos del zirconio-89 con aplicación clínica
El zirconio-89 tiene un periodo de 3,3 días, se desintegra vía β+ (22,3%) y captura electrónica (76,6%) a itrio-89m2. Este, a su vez, decae emitiendo un fotón gamma a itrio-89 estable (fig. 2). Su largo periodo de semidesintegración permite su uso para adquirir imágenes PET a partir de moléculas grandes con cinética lenta, como los anticuerpos. Las adquisiciones se pueden realizar hasta una semana con equipos PET convencionales o hasta 30 días con los equipos de PET de cuerpo completo3,4. El fotón emitido en la desintegración gamma del itrio-89m es de 909 keV, por tanto, no se solapa con los provenientes de la aniquilación del positrón (511 keV) y decae unos 16 s más tarde5. Gracias a la baja energía de los positrones emitidos por el zirconio-89 (E avg=396,9 keV), el alcance promedio del positrón antes de aniquilarse es de 1,2mm, con una reducción de su efecto en la resolución espacial de la imagen y produciendo imágenes de alta resolución espacial6. Estudios con pacientes y con animales han mostrado su capacidad para reproducir la distribución de actividad y, por tanto, dosis de tratamientos con lutecio-177 e itrio-90 acoplados a anticuerpos.

La disponibilidad de este radionúclido, a diferencia de otros radiometales emisores PET, es bastante escalable. La producción y el método para el aislamiento radioquímico están bien establecidos, son simples y no conllevan un gran coste. La producción de este radionúclido se puede realizar en ciclotrones de uso médico a partir de la reacción 89 Y(p,n) 89 Zr7,8.
El zirconio-89 se encuentra generalmente en su forma iónica Zr(IV) y presenta una alta afinidad por ciertos quelantes que pueden coordinarse con el ion metálico. El proceso de radiomarcaje implica la formación de un complejo estable entre zirconio-89 y un agente quelante adecuado. Esta quelación es una de las principales ventajas de los radiofármacos marcados con zirconio-89, ya que facilita la estabilidad de la biomolécula y evita una liberación no controlada en el organismo.
Los quelantes más comunes para el zirconio-89 son aquellos que contienen grupos que se coordinan fuertemente con el ion Zr(IV). Después de la introducción de 2de los quelantes bifuncionales más utilizados (ester Fe-DFO-N-suc-TFP y p-NCS-Bz-DFO)9 creció el interés en combinar la alta afinidad y especificidad de los anticuerpos monoclonales con las favorables propiedades de imagen PET del zirconio-89 ([89Zr]Zr-immuno-PET), lo que resultó en un número creciente de publicaciones. El primer estudio clínico en 2006 se realizó con un anticuerpo monoclonal (U36) marcado con zirconio-89 para detectar metástasis en los ganglios linfáticos en pacientes con cáncer de cabeza y cuello10. En una revisión exhaustiva en 2022 de De Feo et al.11 encontraron 820 artículos relacionados con zirconio-89, de los cuales 74 fueron estudios humanos, lo que demuestra el rápido crecimiento del interés por este radionúclido. Una línea de tiempo con una selección de los hitos más importantes se presenta en la figura 3.

Cronología de la imagen PET con zirconio-89, destacando los hitos más importantes. Adaptado de Wuensche et al.5.
Recientemente se ha desarrollado una familia de nuevos quelantes bifuncionales con estabilidades mejoradas para superar el problema de captación de zirconio-89 libre en el hueso. Dos de ellos, el quelante tetrahidroxamato llamado DFO* y su derivado DFO*-pPhe-NCS, fueron sintetizados con éxito, así como otros sin grupos hidroxamatos, como p-SCN-Bn-H6phospa, 3,4,3-(LI-1,2-HOPO), p-SCN-Bn-HOPO, etc. (fig. 4).

Estructuras químicas de los quelantes usados para el marcaje de anticuerpos con zirconio-89. Adaptado de Weijun et al.11.
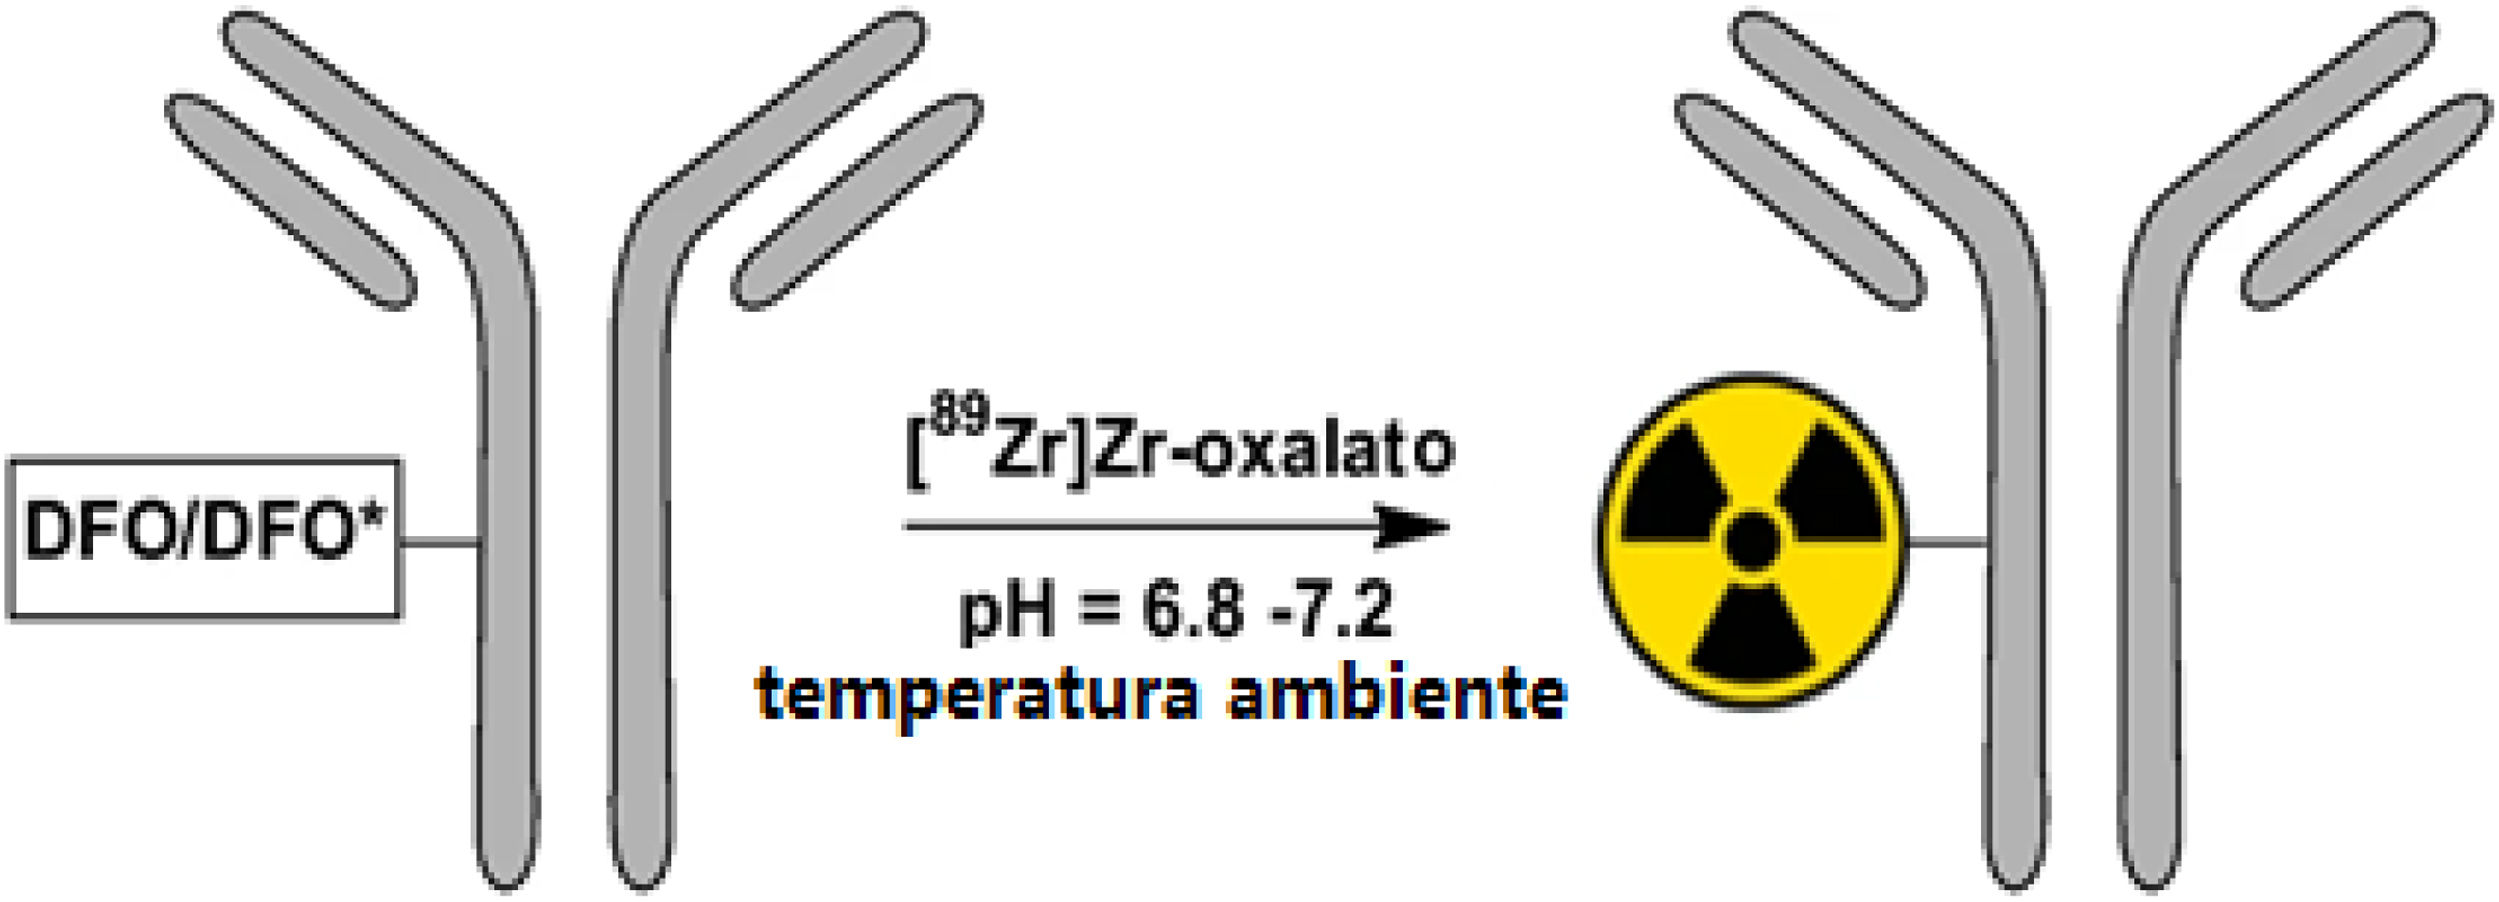
El marcaje radiactivo de los quelantes de hidroxamato se realiza preferiblemente con [89Zr]Zr-oxalato en ácido oxálico 1M en lugar de [89Zr]ZrCl4 debido a su mayor estabilidad frente a la hidrólisis. Varios protocolos describen condiciones de reacción similares a temperatura ambiente dentro de un rango de pH de 6,8-7,2, utilizando tampón HEPES en concentraciones entre 0,25 y 1M, y Na2CO3 2M para ajustar el pH antes de mezclarlo con el anticuerpo conjugado (fig. 5).

Procedimientos generales de radiomarcaje de zirconio-89 conjugados de anticuerpos-DFO/DFO*. Adaptado de Wuensche et al.5.
El zirconio-89 se utiliza principalmente en el marcaje de anticuerpos monoclonales, fragmentos de anticuerpos, péptidos y otras moléculas pequeñas.
Marcaje de anticuerpos monoclonales (inmuno-PET)En los últimos años, debido a su alta afinidad y especificidad por su objetivo, los anticuerpos monoclonales (mAbs) se han convertido en la clase de fármacos más investigados en el tratamiento antitumoral. Tras su unión al antígeno, actuando ya sea como agonistas o como inhibidores, los mAbs pueden modular la función de los receptores asociados a la membrana celular, ya sea directamente o reclutando el sistema inmunitario del cuerpo. En cualquier caso, el resultado es la muerte celular12.
La imagen PET utilizando mAbs y análogos como agentes de imagen (inmuno-PET) puede proporcionar esa información de manera no invasiva, lo cual es crucial para el éxito de las inmunoterapias y conjugados de anticuerpos con fármacos y permite predecir y optimizar la dosimetría para las radioinmunoterapias6. El zirconio-89 tiene un periodo de semidesintegración de 78,4 h, lo que lo hace adecuado para la imagen de anticuerpos, ya que coincide con la farmacocinética de su biodistribución.
El uso potencial de la inmuno-PET con zirconio-89 para monitorear y predecir la efectividad de la terapia fue demostrado por Nagengast et al. en cáncer de ovario utilizando [89Zr]Zr-bevacizumab y el inhibidor de HSP90; NVP-AUY92213. En la actualidad se han desarrollado una gran variedad de anticuerpos monoclonales marcados con 89Zr para una amplia gama de antígenos asociados con tumores (por ejemplo, EGFR, HER2, CD44v6, PSMA, CD20, VEGF-A, PD-1 y PDL1) (tabla 1).
Listado de los principales radiofármacos marcados con zirconio-89, incluyendo el ligando, diana y enfermedad asociada correspondiente
| Anticuerpo | Diana | Radiofármaco | Enfermedad | Ref. |
|---|---|---|---|---|
| Certuximab | Receptor del factor de crecimiento epidérmico (EGFR) | [89Zr][Zr(DFO-certuximab)] | Cáncer colorrectalCáncer de cabeza y cuello | 17,18 |
| Panitumumab | [89Zr][Zr(DFO-panitumumab)] | Cáncer colorrectal | 19 | |
| Nimotuzumab | [89Zr][Zr(DFO-nimotuzumab)] | Carcinomas epidermoides y gliomas | 20 | |
| Bevacizumab | [89Zr][Zr(Df-bevacizumab)] | Cáncer de mamaTumores neuroendocrinosCarcinoma renalGliomas | 21,22 | |
| TrastuzumabPertuzumab | Receptor 2 del factor de crecimiento epidérmico humano (HER2) | [89Zr][Zr(Df-trastuzumab)] | Cáncer de mama | 23 |
| Onartuzumab | Receptores de tirosina cinasa (TKI) | [89Zr][Zr(Df-onartuzumab)] | Adenocarcinoma pancreático | 23 |
| Rilotumumab | Factor de crecimiento de hepatocitos (HGF) | [89Zr][Zr(DFO-Rilotumumab)][89Zr][Zr(DFO-AMG102)] | Cáncer gástrico y de pulmón | 24 |
| Ranibizumab | Factor de crecimiento endotelial vascular A (VEGF-A) | [89Zr][Zr(DFO-ranibizumab)] | Angiogénesis tumoral | 25 |
| Lumretuzumab | Receptor del factor de crecimiento epidérmico humano 3 (HER3) | [89Zr][Zr(DFO-lumretuzumab)] | Cáncer de mamaCáncer de pulmón | 26 |
| Anticuerpo | Diana | Radiofármaco | Enfermedad | Ref. |
| Rituximab | Antígeno CD20 | [89Zr][Zr(DFO-rituximab)] | Linfomas | 27 |
| Girentuximab | Anhidrasa carbónica IX (CAIX) | [89Zr][Zr(DFO-girentuximab)] | Carcinoma renal | 28 |
| Fresolimumab | Factor de crecimiento beta (TGF-β) | [89Zr][Zr(DFO-fresolimumab)] | Gliomas | 29 |
| Proteína | Diana | Radiofármaco | Enfermedad | Ref. |
| huJ591 | Antígeno de membrana específico de próstata (PSMA) | [89Zr][Zr(DFO-huJ591)] | Cáncer de próstata | 30,31 |
| IAB2M | [89Zr][Zr(Df-IAB2M)] | 32,33 | ||
| RGD | Integrinas αvβ3 | [89Zr][Zr(DFO-RGD)] | Gliomas, melanoma, cáncer de mama | 34 |
| [89Zr][Zr(DFO-RGDfK)][89Zr][Zr(DFO-RGDyK)] | 35 | |||
| BBN | Receptor de bombesina | [89Zr][Zr(NOTA-Aca-BBN)] | Cáncer de próstata, cáncer de mama y gliomas | 36 |
El PSMA-617 y PSMA-I&T son compuestos marcados con zirconio-89 que se unen específicamente al PSMA, y se utilizan en la imagen PET para la detección de cáncer de próstata metastásico. Estos compuestos están basados en estructuras que se unen a PSMA, pero no son anticuerpos. Se marcan con zirconio-89 para mejorar la imagen y obtener información sobre la distribución de las lesiones tumorales a lo largo del tiempo14-16.
Octreotida (TOC) y análogos de somatostatinaEl zirconio-89 también se ha utilizado para marcar análogos de somatostatina, como octreotida (TOC) [89Zr][Zr(DOTA-TOC)] y [89Zr][Zr(DOTATATE)]: para la detección de tumores neuroendocrinos. Estos tumores sobreexpresan los receptores de somatostatina en sus membranas, lo que permite la detección precisa mediante el uso de análogos de somatostatina marcados con zirconio-89. A través de este enfoque, dichos tumores pueden ser visualizados de manera efectiva con PET, lo que facilita su diagnóstico, localización y tratamiento (tabla 1).
Integrinas (αvβ3)Las integrinas son proteínas de adhesión celular que se sobreexpresan en varios tipos de cáncer, incluidas las células tumorales en el caso de la angiogénesis. Los compuestos que se unen a las integrinas, como los derivados de péptidos cíclicos que se unen a αvβ3, han sido marcados con zirconio-89 para imagen PET de tumores vasculares, lo que resulta de gran utilidad para monitorizar el crecimiento de tumores y la efectividad de las terapias antiangiogénicas16 (tabla 1).
Bombesina (GRP-R)La bombesina es un péptido que se une al receptor de bombesina, que está sobreexpresado en varios tumores, incluidos los de próstata, mama y otros. El uso de análogos de bombesina marcados con 89Zr se ha explorado para detectar tumores que expresan este receptor. Estos compuestos permiten la visualización de estos tumores mediante PET y la evaluación de la eficacia de las terapias dirigidas (tabla 1).
Beneficios del uso de zirconio-89- -
Periodo de semidesintegracion adecuado. Su periodo de semidesintegración (3,27 días) permite obtener imágenes PET en tiempos más tardíos, lo que facilita la visualización de la biodistribución de los radiofármacos con el tiempo, algo especialmente útil para procedimientos de dosimetría y evaluación del tratamiento.
- -
Alta calidad de imagen. Su energía de emisión es adecuada para obtener imágenes de alta calidad, lo que mejora la precisión diagnóstica.
- -
Versatilidad química. Se puede unir a diferentes tipos de ligandos, lo que permite su uso en una amplia gama de aplicaciones.
En resumen, aunque la mayoría de los desarrollos de radiofármacos con zirconio-89 se han centrado en anticuerpos monoclonales, también existen aplicaciones muy prometedoras con pequeñas moléculas, péptidos y otros agentes dirigidos, que ofrecen un enfoque alternativo para la imagen PET y el tratamiento de diversas enfermedades.
- -
El zirconio-89 se utiliza principalmente en el marcaje de anticuerpos monoclonales (inmuno-PET) y proporciona información clave para la planificación y seguimiento de las terapias oncológicas.
- -
Su periodo de semidesintegración de 78,4 h permite la obtención de imágenes PET en tiempos más prolongados y facilita los estudios de biodistribución y optimización de la dosimetría en inmunoterapia.
El astato es conocido como «el elemento más raro de la Tierra» ya que, de forma natural, solo puede encontrarse en forma de isótopos de vida corta en equilibrio con el uranio37 y se piensa que solo existen simultáneamente en la corteza terrestre unos 0,07 g de este elemento. Precisamente por su rareza, sus propiedades no se conocen con certeza. Todos los isótopos del astato son inestables y de vida corta (con periodos desde 125ns a 8,1h), lo que justifica el origen de su nombre, del griego astatos, que significa ‘inestable’.
El astato-211 es un emisor 100% α, con un periodo de semidesintegración de 7,2h. Decae a plomo-207 estable por 2vías distintas. Con una probabilidad del 58,2% decae vía captura electrónica a polonio-211 que, a su vez, decae a plomo-207 emitiendo una partícula α de 7,5 MeV. La segunda rama (42%) implica la emisión de partículas α de 5,9 MeV para transición a bismuto-207 que, a su vez, decae vía captura electrónica a plomo-207.
El astato-211 destaca por su esquema de desintegración simple, con la emisión de una única partícula alfa por desintegración, a diferencia de otros emisores alfa disponibles, que generan largas cadenas de desintegraciones cuyos isótopos hijos pueden separarse del radiofármaco y liberar energía en localizaciones no deseadas.
La vía más utilizada para la producción de astato-211 (fig. 6) es la irradiación en ciclotrón con partículas α de una diana sólida de bismuto natural, un material muy asequible y abundante38. La energía de aceleración de las partículas debe estar en torno a 28 o 29 MeV para maximizar la producción de astato-211 y evitar, al mismo tiempo, la producción de niveles significativos de astato-210, ya que este decae a polonio-210 (fig. 6), que es un emisor α con elevada toxicidad39. Se obtiene habitualmente en forma de [211At]NaAt tras su extracción del blanco sólido mediante wet chemistry. La disponibilidad del astato-211 se ha visto comprometida por el limitado número de ciclotrones capaces de generar un haz con estas características.
Principales radiofármacos marcados con astato-211[211At]NaAt
El [211At] astaturo de sodio podría ser un radiofármaco útil con aplicaciones terapéuticas debido a su similitud química con el yodo (ambos son halógenos y poseen un comportamiento similar). Esto supone que el astato en forma de [211At]NaAt puede ser absorbido por las células tiroides a través del transportador NIS en el tratamiento del cáncer de tiroides. Actualmente se está estudiando en fase preclínica su posible toxicidad. Los resultados son prometedores, por lo que puede ser un candidato alternativo al [131I]NaI40.
El [211At]NaAt se obtiene mediante el atrapamiento del [211At] producido en el ciclotrón en una solución de ácido ascórbico al 1% y bicarbonato de sodio al 2,3% durante una hora a temperatura ambiente, con posterior esterilización41.
En 2022, Watabe et al.42 demostraron que el [211At]NaAt mostraba una inducción efectiva de la rotura del ADN bicatenario con una mayor toxicidad celular, más eficaz que el [131I]NaI en el cáncer de tiroides que expresa NIS en un modelo murino.
Previamente a su utilización en humanos se llevaron a cabo estudios preclínicos de toxicidad que demostraron que la administración de dosis altas de [211At]NaAt provoca una disminución transitoria de los glóbulos blancos y los linfocitos, sin presentar una toxicidad grave en ningún caso43.
El ensayo clínico NCT05275946 es un ensayo fase I desarrollado en la Universidad de Osaka que evalúa la inocuidad, la farmacocinética y la eficacia del [211At]NaAt en pacientes con cáncer de tiroides diferenciado resistente al tratamiento y que respondieron de manera inadecuada al tratamiento estándar (ClinicalTrials.gov. 2024. Disponible en: https://clinicaltrials.gov/. Consultado el 11 de diciembre de 2024).
Meta-[211At]astatobencilguanidina ([211At]MABG)La [211At]MABG es un análogo de la norepinefrina que es captado por células que expresan el transportador de norepinefrina, que suele estar sobreexpresado en tumores de origen neuroendocrino, como el feocromocitoma o el neuroblastoma.
La síntesis se lleva a cabo mediante la reacción del [211At] disuelto en cloroformo con el precursor hemisultato metatrimetilsililbencilguanidina y N-clorosucinimida disuelto en ácido trifluoroacético durante 10 min a una temperatura de 70°C. Posteriormente la [211At]MABG se purifica con una columna de extracción en fase sólida Sep-Pak tC18 plus, se extrae con una solución acuosa de etanol al 5% y se formula con suero fisiológico al 0,9% y ácido ascórbico, con rendimientos superiores al 36%44.
Este radiofármaco ya ha sido sometido a estudios preclínicos y ha mostrado una mayor supervivencia frente al [131I]MIBG en modelos de enfermedad diseminada en neuroblastoma y feocromocitoma, con una baja toxicidad, pero con una dosimetría superior, por lo que es necesario la realización de más estudios44-46. Actualmente se está desarrollando un ensayo clínico en fase I en el Hospital Universitario de Fukushima en el que se evalúan diferentes dosis de [211At]MABG en pacientes con feocromocitoma maligno o paraganglioma, con el fin de establecer la dosis óptima. Para ello los criterios de valoración son la máxima dosis tolerada, la farmacocinética, la tasa de actividad urinaria, la tasa de respuesta general y la supervivencia libre de enfermedad47.
Este mismo grupo publicó en el año 2022 una guía para el manejo clínico de la [211At]MABG en la que se dan directrices sobre el manejo del radiofármaco y la protección contra la exposición a la radiación48.
[211At][At (BC8-B10)]El BC8 es un anticuerpo monoclonal murino de tipo IgG1 anti-CD45 conjugado. La proteína CD45 es una proteína perteneciente a la familia de SRC que expresan todas las células hematopoyéticas, salvo los eritrocitos. Se comporta como una tirosina fosfatasa, de importancia esencial en la transducción de señales originadas en el receptor para el antígeno del linfocito T durante la activación celular49. Este anticuerpo se conguja con el B10, responsable de la quelación del radionúclido.
El radiofármaco final se obtiene mediante la reacción del [211At]NaAt con 8mg del anticuerpo BC8-B10 disuelto en acetato de amonio (pH 5,5) a temperatura ambiente durante 2 min, seguido de una purificación mediante cromatografía de exclusión por tamaño. El rendimiento es del 53% y la pureza radioquímica es superior al 97%50.
Sanmaier et al. realizaron un ensayo en 20 pacientes con leucemia aguda avanzada y síndrome mielodisplásico con este anticuerpo en combinación con fluoradabina y 2-3Gy de irradiación corporal total, seguido de un trasplante alogénico de células madre hematopoyéticas. Observaron que, con una mediana de seguimiento de 1,6 años tras el tratamiento, la supervivencia general y la supervivencia libre de recurrencia a un año fueron del 43% y 35%, respectivamente51.
En la actualidad hay en marcha un ensayo clínico (NCT04083183) que trata de establecer la dosis óptima de anticuerpo [211At][At(BC8-B10)] para el tratamiento de pacientes con enfermedades no malignas tras trasplante de células hematopoyéticas (ClinicalTrials.gov. Disponible en: https://clinicaltrials.gov/. Consultado el 9 de diciembre de 2024).
[211At][At(OKT10-B10)]El OKT10 es un anticuerpo monoclonal murino de tipo IgG1 anti-CD38, que es una glicoproteína transmembrana de tipo II que se expresa en condiciones normales en la superficie de varias clases de células del sistema inmunitario, incluyendo los linfocitos CD4+, linfocitos CD8+, células plasmáticas y células NK. Este antígeno se encuentra sobreexpresado en neoplasias malignas hematológicas, como el mieloma múltiple. Su sobreexpresión se ha correlacionado con un mal pronóstico52.
El [211At][At(OKT10-B10)] se obtiene tras hacer reaccionar el [211At]NaAt con el anticuerpo OKT10-B10 a temperatura ambiente durante 2 min, seguido de una purificación mediante cromatografía de exclusión por tamaño.
O'Steen et al. realizaron un estudio preclínico con [211At][At(OKT10-B10)] en un modelo de ratón con enfermedad residual de mieloma múltiple y encontraron que, tras administrar una sola dosis de un solo tratamiento en uno de los grupos, se cuadruplicó la supervivencia media respecto al grupo control (no tratado), con potencial curativo y una toxicidad mínima del tratamiento53.
Este compuesto ya ha alcanzado la fase I de ensayo clínico. Recientemente ha finalizado el ensayo clínico NCT04466475 en el que se ha evaluado la cohorte y los efectos secundarios del [211At][At(OKT10-B10)] en terapia combinada con melfalán previa al trasplante de células madre en pacientes con mieloma múltiple. En este análisis se seleccionó a 24 pacientes que hubieran recibido al menos 3líneas previas de terapia. El criterio de valoración principal fue la dosis máxima tolerada y como criterios secundarios estaban la tasa de respuesta, la duración de la respuesta, la supervivencia general y la supervivencia libre de enfermedad.
Hay otro ensayo activo (NCT04579523), cuyo objetivo es evaluar las dosis crecientes de [211At][At(OKT10-B10)] cuando se administra junto con fludarabina, sola o en combinación con ciclofosfamida y dosis bajas de irradiación corporal total antes del trasplante de células madre de donante haploidéntico en 30 pacientes con mieloma múltiple de alto riesgo recurrente o que no responden al tratamiento.
[211At][At(m-MeATE-trastuzumab)]El trastuzumab es un anticuerpo monoclonal humanizado IgG1 que se une con una alta afinidad y especificidad al subdominio iv del factor de crecimiento epidérmico tipo 2 (HER2). El HER2 es una oncoproteína transmembrana que participa de forma fisiológica en el desarrollo celular. Algunos tipos de células cancerosas producen cantidades anormales del HER2, haciendo que se multipliquen más rápido y se diseminen a mayor velocidad54, por lo que los radiofármacos basados en este anticuerpo ayudarán a la disminución de estos procesos.
El [211At][At(m-MeATE-trastuzumab)] se sintetiza en varios pasos. En primer lugar, se lleva a cabo la conjugación del anticuerpo trastuzumab con el benzoato de N-succinimidilo-3-trimetilestanilo. Posteriormente, 450 ul del inmunoconjugado se hacen reaccionar con el radioisótopo tras disolver el precursor radionucleídico en 40 ul de una solución de N-yodosuccinimida en metanol con ácido acético al 1% durante un minuto. Una vez se ha llevado a cabo la reacción, el [211At][At(m-MeATE-trastuzumab)] se purifica mediante filtración en gel o columna de exclusión de tamaño. Se obtienen rendimientos del 75%55.
En 2007, Palm et al.56 realizaron un estudio de cohorte para probar la eficacia del radiofármaco en combinación con el trastuzumab sin radiomarcar en un modelo de ratón con carcinoma de ovario radiorresistente. Se definieron 5 cohortes diferentes con distintas cantidades de anticuerpo (5, 10, 15, 50 y 500mg) y distintas actividades de radiofármaco (100, 200, 300, 400 y 500 kBq). Se repartieron los animales por cohorte (n=10/cohorte); cada animal recibió una única dosis, que contenía trastuzumab y [211At][At(m-MeATE-trastuzumab)]. Los resultados obtenidos fueron muy prometedores, ya que se consiguió la erradiación completa de los tumores.
En 2019, Fujiki et al. demostraron que la administración intratumoral del [211At][At(m-MeATE-trastuzumab)] mejora su eficacia terapéutica y reduce significativamente la toxicidad asociada al tratamiento56.
En 2021, Li et al. mostraron la eficacia del [211At][At(m-MeATE-trastuzumab)] en ratones con metástasis hepáticas de carcinomas gástricos que sobreexpresaban HER-2, consiguiendo una erradiación total de la enfermedad en el 75% de los animales tratados con un incremento significativo de la supervivencia global57.
[211At][At(PSMA5)]El [211At][At(PSMA5)] se une de forma específica al sitio activo del dominio extracelular del PSMA, que es una glicoproteína de membrana celular de tipo II, de localización transmembrana, que se encuentra sobreexpresada de forma significativa en las células tumorales de diferentes tipos de cáncer58.
Se obtiene mediante la reacción de 20μl de una solución del péptido PSMA5 0,1mg/ml disuelto en bicarbonato de sodio (7%) con 1-40 MBq de una solución acuosa de [211At]NaAt, en presencia de yoduro de potasio durante 45 min a una temperatura de 80°C. El [211At][At(PSMA5)] es purificado mediante un cartucho Oasis HLB y eluido con 1ml de etanol al 20%. Se obtienen rendimientos superiores al 60% y una pureza radioquímica superior al 96%59.
El [211At][At(PSMA5)] muestra una elevada captación tumoral en ratones con tumores de próstata xenoinjertados, con una excelente supresión del crecimiento tumoral y unos efectos secundarios mínimos59.
- -
El astato-211 es un isótopo ideal para terapia, ya que presenta la emisión de una única partícula alfa y evita la formación de isótopos no deseados.
- -
La producción del astato-211 es complicada debido al limitado número de ciclotrones que disponen del haz necesario para ello.
- -
El astato-211 permite el marcaje de una amplia variedad de moléculas.
- -
El [211At]NaAt puede ser candidato a sustituir al [211At]NaI en el tratamiento del cáncer de tiroides.
El torio es un metal de la serie de los actínidos cuyos isótopos son todos radiactivos, el más abundante de los cuales es el torio-232. Los isótopos de torio exhiben en su mayoría vidas medias o muy cortas (pocos μs o ms) o muy largas (pocos años) y solo 2de ellos exhiben potencial para su aplicación médica por su emisión α (el torio-226, 30,6min y el torio-227, 18,7 días). Debido al difícil proceso de producción del torio-226 y, por tanto, a su disponibilidad, fue el torio-227 el que surgió como el candidato más prometedor.
El torio-227, como radionúclido, puede obtenerse mediante un sistema de generador. Este radionúclido forma parte de la cadena de desintegración del actinio-227 (periodo de semidesintegración de 21,8 años). El actinio-227 puede producirse en reactores nucleares mediante irradiación térmica de neutrones de blancos de radio-226 después de la reacción 226Ra (n,γ)227Ra-227Ac (en un reactor nuclear) o mediante irradiación de blancos sólidos naturales de torio-232 durante 10 días a 800 MeV [232Th (p,x) 227Ac] o irriadiando con protones a una energía más baja (90-135 MeV). Este último método, en el que las irradiaciones son con menor energía, se encuentra todavía en fase de desarrollo60,61.
La principal limitación que tiene la producción de torio-227 es la producción y acumulación de radio-223 (fig. 7 A), producto de su cadena de decaimiento. De hecho, el generador se denomina 227Ac/227Th/223Ra, que es un método documentado para la producción de radio-223. Se han documentado diferentes métodos de purificación química que permiten aislar tanto el torio-227 como el radio-223 para su potencial uso clínico61-63. El generador se eluye con una disolución de HCl de 0,5M, de la que se obtiene cloruro de torio (227Th) como precursor radionucleídico.

El torio-227 es un emisor alfa 100% que, a su vez, decae a plomo-207 estable y a polonio-211, pasando por diferentes radioisótopos que, además, son elementos químicos diferentes64. Esto supone que este emisor alfa con una cadena de desintegración tan compleja presenta 2limitaciones principales:
- -
La medida de la actividad y la calibración de los equipos. El primer radionúclido hijo al que decae el torio-227 es el radio-223. Ambos presentan periodos de semidesintegración del mismo orden de magnitud (18,7 días y 11,4 días respectivamente). Se podría decir que el torio-227 se comporta como un «generador» de radio-223 (fig. 7 B). Habitualmente en los generadores que se usan en la práctica clínica, el radioisótopo padre no se eluye. Es, además, necesario tener en cuenta que, como cualquier generador, hay un momento en el que ambos radioisótopos encuentran el equilibrio químico, pero en este caso el equilibrio se alcanza más rápidamente porque la diferencia entre la vida media del padre y el hijo es muy pequeña (ratio<10). Esto presenta una limitación en la medida del radionúclido y supone, no solo un desafío para la medida de la actividad de un radiofármaco marcado con torio-227, sino también para calibrar los activímetros y los contadores gamma. Algunos autores proponen que cualquier medición práctica de la actividad debe realizarse mucho antes de que se alcance dicho equilibrio entre ambos radioisótopos. Tales mediciones son difíciles porque la respuesta de los equipos aumenta a medida que crece la progenie, pero también disminuye a medida que la fuente decae65.
- -
La capacidad del radionúclido de permanecer unido a la molécula vector. El torio-227, durante su decaimiento, transmuta a radioisótopos de diferente naturaleza química. Este cambio de naturaleza, similar al que sufre el actinio y del que se habló en la parte I, puede generar la separación del radionúclido de la molécula vehicular, lo que puede llevar a que el radionúclido tenga una biodistribución propia y se acumule en tejidos diferentes a los que son diana; acumulación especialmente relevante en tejidos como médula ósea roja, cerebro, riñones, etc. El hecho de que el primer hijo en el decaimiento sea el radio-223ha supuesto durante años una limitación, ya que los quelantes más empleados (NODAGA, HBEEC, etc.) no se unen al radio-223 de manera estable. Este es, precisamente, el motivo por el que el desarrollo de nuevos radiofármacos con los radioisótopos del radio se han visto obstaculizados a lo largo de la historia de la radiofarmacia66.
- -
El torio, debido a su estado de oxidación+4, puede formar complejos estables con DOTA. Sin embargo, para lograr un radiomarcaje estable con este quelante, el proceso de complejación debe hacerse en 2pasos o directamente a temperaturas elevadas. Las duras condiciones utilizadas para en este tipo de marcaje no siempre son compatibles con macromoléculas biológicas complejas como los anticuerpos, ya que son termolábiles. Además, velocidades más lentas de formación de complejos afectan el radiomarcaje, rendimiento, eficiencia y actividad específica67. Por ello, la búsqueda del quelante adecuado ha sido el principal objetivo en las líneas de investigación de los grupos radioquímicos que estudian el torio-227. En 2016 se propuso un nuevo tipo de quelante: 2,3-HOPO68. Este quelante es capaz de unirse rápidamente al torio-227, incluso en concentraciones bajas, y formar también complejos estables con su progenie. El laboratorio de radioquímica de Berkley realizó experimentos de estabilidad sérica y biodistribución con los que confirmaron que el ligando posee una excelente estabilidad in vitro e in vivo. Este nuevo ligando se puede sintetizar en una pequeña cantidad de pasos a partir de materiales de fácil disponibilidad, lo que lo hace más accesible sintéticamente que los ligandos de última generación para radiomarcaje66,69.
- -
La bibliografía denomina a los complejos que emplean torio-227 conjugados de torio dirigidos (TTC). Por ello, es común encontrarse los compuestos nombrados como TTC seguidos de la diana a la que van dirigidos70.
El epratuzumab es un anticuerpo monoclonal humanizado anti-CD22. La CD22 es una glicoproteína transmembrana de la superfamilia de las inmunoglobulinas que se expresa en la superficie de células inmunitarias B maduras; a menudo se expresa con células de leucemia y linfoma. En anticuerpo monoclonal radiomarcado ha demostrado un efecto citotóxico en concentraciones nanomolares en líneas celulares cancerosas positivas para CD22. Los estudios realizados en modelos animales preclínicos tuvieron resultados muy prometedores, al alargar la supervivencia general de los animales tratados con este radiofármaco en comparación con aquellos que habían recibido un tratamiento de control71.
Este compuesto ya se ha sometido a estudio clínico de fase I abierto de aumento de dosis para evaluar la seguridad, la tolerabilidad, la dosis máxima tolerada, la biodistribución, la dosimetría de radiación y la farmacocinética del radiofármaco en sujetos con linfoma no hodgkiniano positivo para CD22 en recaída o refractario. Los resultados obtenidos mostraron una tasa de respuesta objetiva del 24% (5/21 pacientes: una respuesta completa y 4 parciales), con el mayor porcentaje (30%) en pacientes con recidivas de linfomas de bajo grado (3/10 pacientes)72.
[227Th][Th(HOPO-CD70] (CD70-TCC)El receptor de superficie celular CD70 se considera como una diana prometedora para algunas neoplasias, como el cáncer de células renales o el linfoma de células B. Hageman demostró una actividad efectiva invitro del CD70-TTC, así como una inhibición significativa del crecimiento tumoral en líneas celulares de modelos de xenoinjertos, con un incremento de la supervivencia media (doi: 10.18632/oncotarget.16910).
[227Th][Th(HOPO-trastazumab] (HER2-TCC)Como ya se ha expuesto anteriormente, los radiofármacos basados en este anticuerpo monoclonal presentan gran potencial. Este posible radiofármaco ha alcanzado la fase I de estudio clínico (NCT04147819), tras superar la fase preclínica con unos resultados muy prometedores67,73. El ensayo clínico va dirigido a pacientes con carcinomas avanzados que sobreexpresen HER2. Su principal objetivo es definir la cohorte más segura y eficaz para los pacientes con una posología de 6 dosis (como máximo) cada 6 semanas, así como observar la forma en que el cuerpo absorbe, distribuye y excreta el fármaco74. El seguimiento durará 3 años.
[227Th][Th(mAb-FGRF2)] (FGRF2-TCC)Existen diferentes anticuerpos monoclonales específicos dirigidos al receptor 2 del factor de crecimiento de fibroblasto (FGFR2). Este es un receptor de la tirosina cinasa en superficie que participa en procesos fisiológicos, como proliferación o diferenciación, a través de vías de señalización para la reparación tisular. Su elevación, en un contexto de enfermedad cancerígena, se asocia con tumores más agresivos y con mayor resistencia a las líneas de terapia convencionales. El hecho de que su expresión esté aumentada en diversos tipos de cáncer, mientras de forma fisiológica tenga baja expresión, postula al [227Th][Th(mAb-FGRF2)] como una posible opción terapéutica. A diferencia del resto de los radiofármacos de los que se ha hablado en los artículos de las formaciones continuadas, en este caso indicamos «mAb-FGRF2» de forma general porque la bibliografía no recoge el anticuerpo y suele referirse a él con código alfanumérico diferente (BAY12345). Desde 2016 el equipo de estudios preclínicos de Bayer ha estado desarrollando varias líneas de investigación con diferentes compuestos (BAY1187982, BAY1895344 o BAY2304058) en modelos preclínicos in vitro e in vivo con líneas celulares de cáncer de mama, colorrectal y gástrico, y han obtenido una reducción de la viabilidad celular, buena tolerancia y disminución del crecimiento tumoral72,75,76.
[227Th][Th(HOPO-anetumab)] (MSLN-TCC)El anetumab es un anticuerpo monoclonal IgG1 humano dirigido contra la glicoproteína mesotelina (MSLN) de la superficie celular. La MSLN es una glicoproteína que media la adhesión celular, pero cuando se produce su disregulación en el cáncer, promueve la proliferación, migración e invasión. Se conoce su sobreexpresión en todos los mesoteliomas, así como en muchos cánceres de ovario y páncreas, mientras que se expresa mínimamente en el tejido normal.
Este anticuerpo, tras su internalización, provoca la inhibición de la división celular y el crecimiento de las células tumorales que expresan la MSLN, convirtiéndola en una diana atractiva para terapia. En esta línea, el compuesto [227Th][Th (HOPO-anetumab)] ha demostrado potentes efectos citotóxicos en líneas celulares positivas para MSLN y en dosis única. En los estudios preclínicos llevados a cabo, la administración fue bien tolerada y prolongó la supervivencia del grupo de ratones tratados con cáncer de pulmón diseminado (doi: 10.1158/1078-0432.CCR-18-347656). El primer ensayo en humanos con cáncer avanzado con MSLN positiva (mesotelioma, cáncer de ovario y pancreático) se encuentra pendiente de resultados77.
La combinación de MSLN-TTC con inhibidores de la respuesta al daño celular ha sido estudiada en el cáncer de ovario positivo para MSLN por Wickstroem et al.78, con la hipótesis de prevenir la activación de los mecanismos de reparación del ADN para maximizar los daños inducidos por MSLN-TTC, con la detención del ciclo celular. El resultado ha sido una actividad antitumoral sinérgica tanto in vitro como in vivo en modelos de xenoinjerto en ratones. Lejeune et al.79 investigaron los efectos inmunoestimuladores del MSLN-TTC in vitro e in vivo en monoterapia y en combinación con el inhibidor de los puntos de control inmunitario de PD-L1 en ratones inmunocompetentes y obtuvieron que el crecimiento tumoral era inhibido por MSLN-TTC y anti-PD-L1 individualmente. El beneficio se incrementaba si se utilizaban en combinación. Estos autores concluyeron que los TTC podrían incrementar la expresión de marcadores inmunomoduladores de la superficie celular que preparan los tumores para el tratamiento combinado con inhibidores de puntos de control inmunológico, lo que puede guiar para futuras estrategias de combinación. Recientemente Zitzmann-Kolbe et al.80 han demostrado que la eficacia de MSLN-TTC es independiente de la expresión de la glicoproteína P, que puede superar mecanismos de resistencia a las terapias existentes en cáncer de ovario, y que MSLN-TTC presenta actividad antitumoral aditiva in vivo en xenoinjertos derivados de paciente cuando se combina con quimioterápicos como el docetaxel y la doxorrubicina, o con inhibidores de la angiogénesis, como el regorafenib o el bevacizumab.
[227Th][Th(pelgifatamab)] (PSMA-TCC)El pelgifatamab es un anticuerpo monoclonal humanizado unido al quelante HOPO que tiene como diana el antígeno prostático de membrana. Los primeros resultados preclínicos, obtenidos en 2020, indicaron que el PSMA-TTC se puede producir con rendimientos altos y con una estabilidad de 48 h, lo que facilita que su producción y distribución sea industrial. En los estudios de competitividad, el PSMA-TTC mostró una internalización rápida y una unión selectiva con la diana, así como una potente inducción de daño al ADN in vitro. In vivo, el mismo compuesto se probó en varios modelos de xenoinjertos que simulaban distintas etapas del cáncer de próstata, incluyendo algunos con resistencia a inhibidores de andrógenos. Se obtuvo inhibición del crecimiento tumoral y, en el modelo que representaba afectación ósea metastásica, además, los cambios morfológicos óseos inducidos por el tumor se redujeron significativamente con una única administración terapéutica y los niveles de PSA disminuyeron respecto al grupo control no tratado con PSMA-TTC80. Cabe destacar que la mielosupresión observada con el PSMA-TTC fue dependiente de la dosis y mostró signos de recuperación.
Adicionalmente, se ha demostrado que el inhibidor de receptores de andrógeno darolutamida induce la expresión de PSMA en líneas celulares de cáncer de próstata y xenoinjertos, lo que proporciona una justificación para combinarla con PSMA-TTC. En modelos de xenoinjertos de cáncer de próstata, este hecho facilitó la captación tumoral de PSMA-TTC y la darolutamida también alteró la inducción de genes de reparación de daños en el ADN mediada por PSMA-TTC15. Además, en xenoinjertos, la combinación de PSMA-TTC y darolutamida demostró una inhibición sinérgica del crecimiento tumoral, cuya actividad inhibitoria tumoral fue mayor que la de cada uno de forma independiente en modelos de xenoinjertos resistentes a la enzalutamida u hormonoindependientes80. Actualmente se está a la espera de los resultados de un ensayo en fase I de PSMA-TTC solo o en combinación con darolutamida, en pacientes con cáncer de próstata metastásico resistente a la castración (NCT03724747)81. En relación con los inhibidores de la vía de reparación del ADN, el PSMA-TTC en combinación con el olaparib mostró en modelos de xenoinjertos de cáncer de próstata con mutación en BRCA2 una mayor actividad antitumoral que el PSMA-TTC solo, y ninguna para el olaparib82. Resultados similares se obtuvieron al combinar PSMA-TTC con la proteína cinasa dependiente de ADN (DNA-PK) en ratones portadores de tumores de próstata, al ser una terapia más efectiva al combinarse83.
Conflicto de interesesNinguno.