
La enfermedad de Charcot-Marie-Tooth (CMT) es la neuropatía hereditaria más frecuente, con una amplia variabilidad genética y fenotípica. Presentamos el caso de una paciente peruana de 14 años con una neuropatía motora axonal autosómica recesiva, asociada a una mutación homocigota de cambio de sentido en el exón 6 del gen GDAP1 (c.928C>T; p.Arg310Trp). La paciente mostró un inicio temprano con debilidad progresiva distal, cuadriparesia, pie valgo, escoliosis leve e hipotrofia muscular. Se identificaron hallazgos clínicos atípicos, como hiperreflexia en miembros superiores, mioquimias en dedos y cianosis distal en miembros inferiores. Los estudios electrofisiológicos evidenciaron denervación activa y descargas mioquímicas. La mutación fue identificada mediante secuenciación del exoma completo. Este caso resalta la importancia del diagnóstico molecular en neuropatías hereditarias y amplía el espectro fenotípico asociado a GDAP1, subrayando la relevancia de considerar CMT en pacientes con neuropatías progresivas atípicas.
Charcot-Marie-Tooth disease (CMT) is the most common hereditary neuropathy, characterized by wide genetic and phenotypic variability. We present the case of a 14-year- old Peruvian female with an autosomal recessive axonal motor neuropathy caused by a homozygous missense mutation in exon 6 of the GDAP1 gene (c.928C>T; p.Arg310Trp). The patient showed early-onset progressive distal weakness, quadriparesis, pes valgus, mild scoliosis, and muscle hypotrophy. Atypical clinical findings included upper limb hyperreflexia, finger myokymia, and distal cyanosis in the lower limbs. Electrophysiological studies revealed active denervation and myokymic discharges. The mutation was identified by whole exome sequencing. This case highlights the importance of molecular diagnosis in hereditary neuropathies and expands the phenotypic spectrum associated with GDAP1, emphasizing the relevance of considering CMT in patients with atypical progressive neuropathies.
La enfermedad de Charcot-Marie-Tooth (CMT) constituye la neuropatía hereditaria más frecuente, se han identificado más de 130 genes causantes de la enfermedad, y el fenotipo es diverso incluso entre familias con la misma mutación. Su clasificación se realiza según los estudios de conducción nerviosa dividiéndose en 3fenotipos: fenotipo desmielinizante (CMT1) con enlentecimiento de la velocidad de conducción nerviosa motora (VCNM) de las extremidades superiores, inferior a 25 m/s; el fenotipo axonal (CMT2) con VCNM superior a 45 m/s y un fenotipo intermedio (CMTi) con VCNM que oscila entre 25 y 45 m/s. CMT1 representa el 41% de los casos, con la duplicación en el gen PMP22 como la variante más frecuentemente asociada. Los fenotipos CMT2 y CMTi son menos frecuentes, y las variantes vinculadas a estos fenotipos son diversas; destacando MFN2, MPZ y GJB1[1].
Las variantes en el gen GDAP1 representan aproximadamente 1.3% de los casos de CMT; y pueden originar cualquiera de estos fenotipos generalmente asociados a un patrón de herencia autosómico recesivo [2]. GDAP1 codifica la proteína 1 asociada a la diferenciación inducida por gangliósidos, una proteína mitocondrial, que se expresa principalmente en el sistema nervioso periférico y en menor medida en el sistema nervioso central. Según el patrón de herencia, estas variantes pueden asociarse a distintos subtipos de CMT: una forma desmielinizante autosómica recesiva (CMT4A), una forma axonal autosómica recesiva o dominante (CMT2K), y formas intermedias autosómicas recesivas (CMTRIA) [3].
Las variantes recesivas suelen manifestarse con una neuropatía de inicio temprano, caracterizada por deformidades en los pies, atrofia muscular, arreflexia y pérdida sensorial. En contraste, las mutaciones autosómicas dominantes tienden a presentar un fenotipo más leve, con inicio en la edad adulta, afectación predominantemente distal y progresión lenta [4,5].
Reportamos el caso de una paciente peruana afectada por una neuropatía motora axonal autosómica recesiva, debida a una mutación sin sentido en el exón 6 del gen GDAP1; que presentó manifestaciones atípicas de la enfermedad, hiperreflexia, mioquimias en dedos y cianosis distal de miembros inferiores.
Descripción del casoMujer de 14 años de edad procedente de Huánuco, Perú, sin antecedentes médicos familiares, cuyo desarrollo psicomotor temprano fue normal; a los 6 años inició la enfermedad con debilidad progresiva de miembros inferiores a predominio distal que generaba dificultad para correr y caídas frecuentes. A los 8 años la debilidad progresó a extremidades superiores y generó dificultad para agarrar objetos y escribir, además de movimientos involuntarios en dedos de ambas manos y cianosis en extremidades inferiores, ante exposición al frío. A la edad de 12 años ingresó a nuestra institución, donde al examen físico se encontró cuadriparesia a predominio distal con un valor de 42 puntos en la escala de fuerza muscular (MRC), hiperreflexia en extremidades superiores, normorreflexia en miembros inferiores, Hoffman y Trommer positivos, reflejo plantar indiferente, pie valgo bilateral, escoliosis leve.
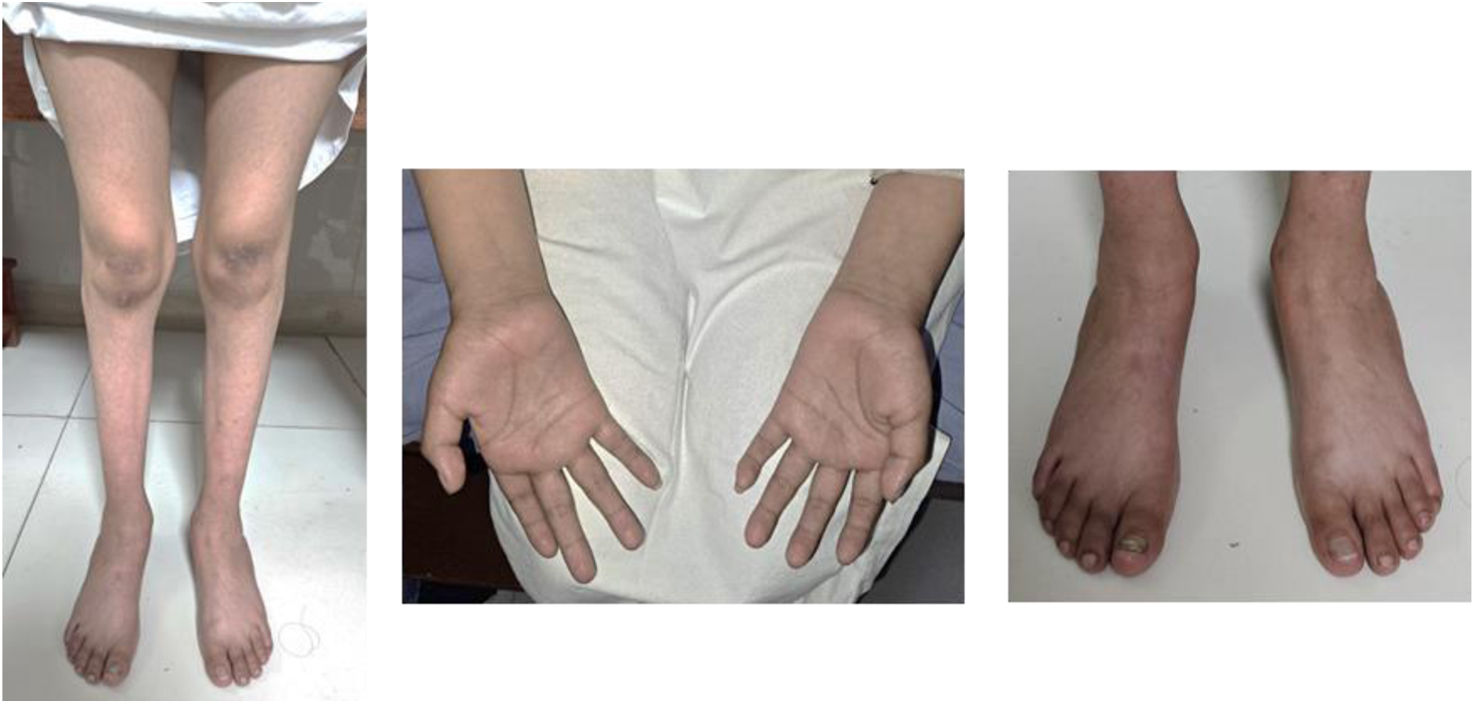
La paciente descontinuó el seguimiento y reingresó a la institución 2años después, momento en el cual se evidenció una progresión de la enfermedad con hipotrofia muscular, piernas con morfología en «botella de champán invertida», cuadriparesia distal con 38 puntos en la escala MRC, con mayor reducción de la fuerza a nivel de miembros inferiores, hipotonía generalizada, normorreflexia en extremidades superiores, arreflexia en extremidades inferiores e hipoestesia termoalgésica en las 4extremidades. Se observó además cianosis distal en miembros inferiores (fig. 1), marcha Steppage y movimientos involuntarios en dedos de ambas manos a predominio del 3.er y 5.° dedo de la mano derecha caracterizados por contracciones breves, regulares y rítmicas con ligero desplazamiento en el plano, visibles en reposo.

Dado que en la evaluación inicial se evidenció hiperreflexia en miembros superiores, se realizó resonancia magnética (RM) de columna cervical, que no mostró alteraciones estructurales ni signos de compresión medular.
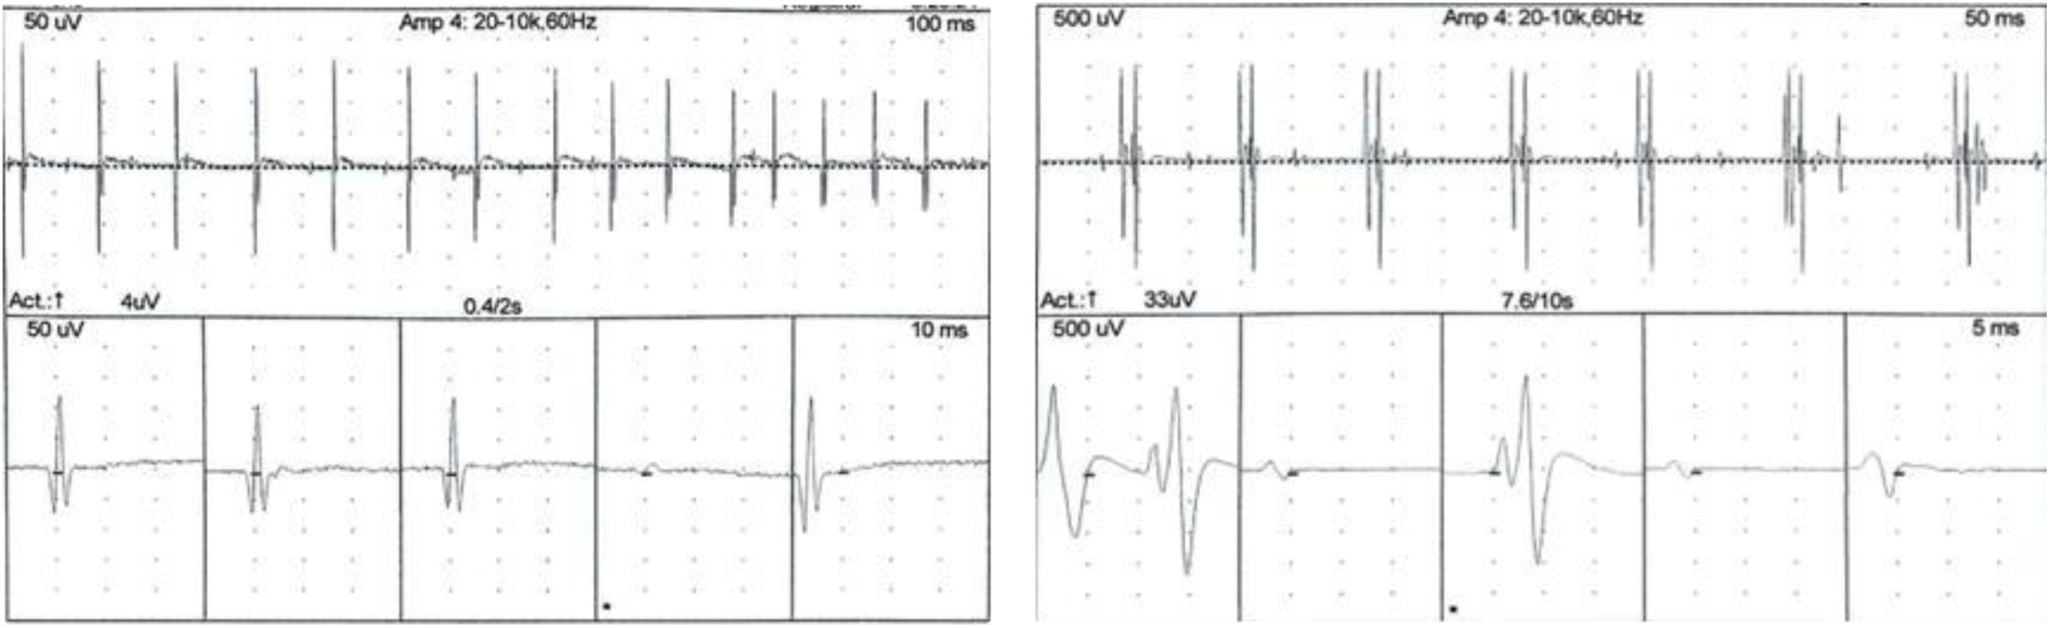
Los estudios electrofisiológicos revelaron potenciales de acción muscular compuestos (PAMC) hipovoltados en nervios medianos y cubitales; el nervio tibial posterior derecho y ambos peroneales profundos comunes inexcitables. Potenciales de acción nervioso sensitivo (PANS) con amplitudes en el límite inferior de la normalidad en nervios medianos y cubitales, y levemente hipovoltados en ambos nervios surales. Tanto la conducción nerviosa motora como sensitiva presentaron latencias normales y velocidades de conducción por encima de 45 m/s. El reflejo H en el tibial posterior ausente de forma bilateral. La electromiografía de aguja evidenció denervación activa en músculos de las 4extremidades a predominio distal y de los miembros inferiores, con potenciales de acción de unidades motoras (PAUM) neurógenos crónicos en los músculos explorados a excepción de los paraespinales. En los músculos segundos interóseos dorsales y abductores del quinto dedo se registraron descargas espontáneas de unidades motoras individuales (singuletes), repetitivas, rítmicas y otras agrupadas en dupletes y con una frecuencia de 7Hz, compatibles con descargas mioquímicas (fig. 2).

Se realizó estudio genético, y previa firma del consentimiento informado por la paciente y su representante legal, se procedió a la toma de muestras de sangre, destinadas a la extracción de ADN, lo cual se llevó a cabo en las instalaciones del Instituto Nacional de Ciencias Neurológicas. Una vez recolectadas, las muestras biológicas fueron enviadas al biobanco del John Walton Muscular Dystrophy Research Centre (JWMDRC) donde se realizó secuenciación del exoma completo (whole exome sequencing [WES]) identificando la variante c.928C>T (p.Arg310Trp) en el exón 6 del gen GDAP1, en estado de homocigosis. Este hallazgo confirmó el diagnóstico de CMT.
DiscusiónEl gen GDAP1 se asocia a un espectro fenotípico amplio, que incluye formas desmielinizantes, axonales o intermedias de CMT, así como neuropatías motoras hereditarias distales (dHMN-V), estas últimas caracterizadas por afectación predominantemente motora con mínima alteración sensitiva [3,6]. Dentro de este espectro, la variante identificada en nuestra paciente c.928C>T (p.Arg310Trp), ha sido previamente reportada como patogénica en formas axonales autosómicas recesivas de CMT, con reportes limitados a pacientes de origen asiático [7].
Las formas recesivas de CMT asociadas a variantes en GDAP1 se han caracterizado por tener un fenotipo más grave, con aparición en la infancia y progresión rápida, confinando a los pacientes a silla de ruedas en la segunda o tercera década de la vida [4]. No obstante, en nuestra paciente el curso ha sido lentamente progresivo; además presentó manifestaciones clínicas no reportadas previamente en pacientes con mutaciones del gen GDAP1 como la cianosis distal en extremidades inferiores, mioquimias en dedos de la mano e hiperreflexia de miembros superiores en un estadio temprano de la enfermedad.
Dentro de las manifestaciones típicas del CMT asociado a GDAP1 se encuentra el compromiso de las extremidades inferiores antes y de forma más grave que a las extremidades superiores, generando deformidades óseas como el pie cavo o pie en martillo, piernas con apariencia de botella de Champagne invertido, debilidad de extremidades a predominio distal, atrofia muscular distal, dificultad para caminar de talones o en puntas [4,8]. Estos signos y síntomas estuvieron presentes en nuestra paciente. Sin embargo, a diferencia del patrón habitual, en este caso se observó una deformidad en valgo del pie, hallazgo menos frecuente en pacientes con CMT [8]. Entre los síntomas sensitivos pueden presentarse parestesias, dolor o úlceras. En el caso de nuestra paciente, se observó un compromiso a predominio motor, con afectación sensitiva de aparición más tardía, caracterizada por alteración de la sensibilidad termoalgésica e hipovoltaje leve de los PANS en miembros inferiores [4]. Otra manifestación frecuente en CMT por GDAP1 son los cambios de voz debido a la paresia de las cuerdas vocales, si bien no se encontró en el presente caso se suele manifestar a medida que la neuropatía progresa [9].
Dentro de las manifestaciones menos frecuentes se encuentran las deformidades en la columna, la debilidad facial y los movimientos involuntarios [4,10]. No obstante, en el caso de nuestra paciente, no se observó debilidad facial ni deformidades significativas en la columna. Los movimientos involuntarios como las neuro miotonías han sido reportados en otros tipos de CMT, en especial fasciculaciones y mioquimias en las formas desmielinizantes [10]. La presentación en las formas axonales es más rara, como en el caso de nuestra paciente, en la que se registraron descargas mioquímicas. Este fenómeno podría explicarse por la hiperexcitabilidad de las fibras nerviosas secundarias al daño axonal, lo que provocaría la transmisión errática de señales hacia los músculos y desencadenaría contracciones musculares involuntarias [11].
La cianosis distal no es una manifestación característica en pacientes con CMT y hasta la fecha solo se ha reportado un caso en la literatura asociado a la deleción de neprilisina en un paciente con mutación del gen MME [12]. En nuestra paciente, este hallazgo fue persistente, aunque con variaciones en su intensidad, más evidente ante la exposición al frío. Si bien no se pudo descartar completamente un fenómeno de Raynaud, dada las características de simetría, la ausencia de dolor, de úlceras o cambios tróficos y considerando el contexto de una neuropatía axonal hereditaria, aleja la posibilidad de este diagnóstico. Si bien algunas neuropatías hereditarias pueden presentar cianosis debido al compromiso de los nervios autónomos encargados de la regulación del tono vascular, en CMT no se han descrito alteraciones significativas en el sistema nervioso autónomo [13]. En este contexto, la afectación de la vasculatura periférica podría estar relacionada con la disfunción mitocondrial asociada a la mutación de GDAP1, a través de mecanismos como el déficit energético, el estrés oxidativo, alteraciones en la homeostasis del calcio y la disfunción endotelial, procesos que podrían contribuir a una vasoconstricción disfuncional, hipoperfusión y cianosis, especialmente en condiciones de frío o estrés metabólico [14–16].
Nuestra paciente presentó al inicio de la enfermedad hiperreflexia y signo de Hoffman y Trommer; es importante señalar que, si bien lo característico en el CMT es que los reflejos osteotendinosos se encuentren disminuidos o ausentes, la hiperreflexia puede estar presente, en pacientes con neuropatías periféricas que involucran lesión de las fibras sensoriales o motoras en una fase temprana o en otros contextos clínicos, como lesiones del sistema nervioso central [17]. Aunque la CMT se considera un trastorno del sistema nervioso periférico, algunas formas de CMT están asociadas con anomalías del sistema nervioso central, con pocos casos reportados debido a mutaciones en GDAP1 [18–20].
Dentro de las principales dificultades o limitaciones que tuvimos fue él no poder realizar los estudios genéticos a los padres debido a dificultades para trasladarlos desde su lugar de procedencia y por motivos personales que impidieron su participación. Asimismo, debido a limitaciones logísticas no se realizaron estudios vasculares periféricos lo que limita la comprensión de los mecanismos fisiopatológicos subyacentes a la cianosis observada. Sin embargo, el acceso a los estudios genéticos de nueva generación nos ha permitido identificar una variante poco frecuente como GDAP1 en una paciente con manifestaciones poco usuales.
El presente caso es relevante porque constituye el primer caso de CMT por GDAP1 reportado en el país; y nos muestra la importancia de la sospecha diagnostica de CMT ante manifestaciones típicas de la enfermedad para un diagnóstico oportuno. Así mismo documenta la presencia de manifestaciones atípicas, y hace énfasis el valor del diagnóstico molecular en las neuropatías hereditarias, permitiendo ampliar el espectro fenotípico de CMT por variantes en GDAP1.
FinanciaciónAutofinanciado
Conflicto de interesesLos autores declaramos no tener conflicto de intereses para esta publicación.
Agradecemos al proyecto Latin-SEQ que permitió la realización del estudio genético de exoma en este caso. Latin-SEQ recibió financiación de Roche, Sanofi Genzyme, CureLGMD2i y la JAIN Foundation. Las muestras biológicas fueron enviadas al JWMDRC Biobank, para lo cual se obtuvo aprobación ética por parte del HRA Research Ethics Committee: North East-Newcastle and North Tyneside 1 (ref: 24/NE/0066). Este estudio hace uso de datos y herramientas compartidas/proporcionadas a través del RD-Connect GPAP, el cual recibió financiación del European Union Seventh Framework Programme (FP7/2007-2013) bajo el acuerdo de subvención N.° 305444.